Sikkelcelziekte (sikkelcelanemie): symptomen, drager zijn en behandeling
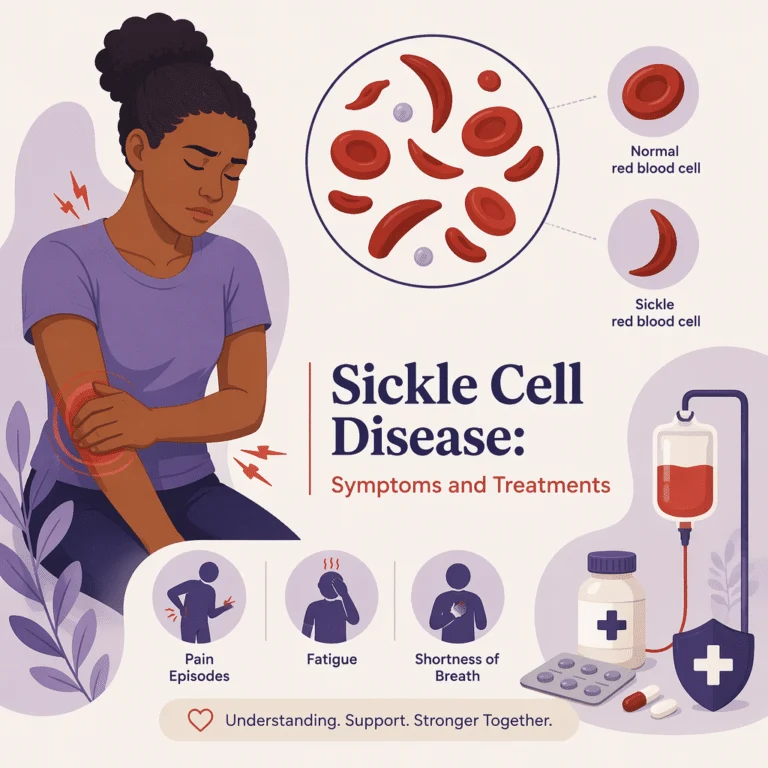
Sikkelcelziekte is een erfelijke bloedziekte die de vorm van de rode bloedcellen verandert, en daarmee de manier waarop zuurstof door het lichaam gaat. In plaats van zacht en rond te blijven, kunnen de cellen stijf en gebogen worden, in de vorm van een sikkel of halve maan. Ze breken te vroeg af en verstoppen kleine bloedvaten. Het gevolg is een levenslange aandoening met bloedarmoede, pijnaanvallen en meer kans op infecties en orgaanschade. Een andere naam is sikkelcelanemie. In dit artikel lees je wat sikkelcelziekte is, hoe je de symptomen herkent, waarom het ontstaat, wat drager zijn betekent, hoe artsen het met bloedonderzoek vaststellen en wat de behandelingen van nu, waaronder gentherapie, kunnen bieden.
Wat is sikkelcelziekte?
Sikkelcelziekte is een groep erfelijke ziekten van de rode bloedcellen, veroorzaakt door een verandering in het HBB-gen. Dat gen bevat de bouwinstructie voor een deel van hemoglobine. Gezonde rode bloedcellen zitten vol hemoglobine, het ijzerrijke eiwit dat zuurstof vervoert. In onze uitleg over hemoglobine in je bloed lees je hoe dit eiwit wordt gemeten; in Nederland gebeurt dat in mmol/L. Bij sikkelcelziekte zorgt de verandering in het gen voor een afwijkende vorm, hemoglobine S (HbS). Als er weinig zuurstof is, klontert hemoglobine S samen en trekt de normaal ronde, soepele rode cel uit tot een stijve sikkelvorm.
Die vervormde cellen geven op twee manieren problemen. Ze breken veel sneller af dan normale cellen. Gezonde rode bloedcellen leven gemiddeld 120 dagen, schrijft Sanquin; sikkelcellen maar ongeveer 10 tot 20 dagen. Daardoor heeft het lichaam te weinig rode bloedcellen. Ook blijven ze haken en hopen ze zich op in kleine bloedvaten, waardoor zuurstofrijk bloed de organen niet meer goed bereikt. In Nederland hebben ongeveer 2.000 mensen de diagnose sikkelcelziekte, volgens Sanquin. De ziekte komt vaker voor in families met (voor)ouders uit delen van de wereld waar malaria veel voorkwam of nog voorkomt, schrijft Erfelijkheid.nl, zoals Afrika, het Caribisch gebied, het Middellandse Zeegebied, het Midden-Oosten en Zuid-Azië. De meest voorkomende en meestal ernstigste vorm is HbSS, vaak sikkelcelanemie genoemd. HbSC en HbS-bètathalassemie zijn vaak milder.
Hoe merk je dat je sikkelcelziekte hebt?
Je merkt sikkelcelziekte vooral aan bloedarmoede met moeheid, pijnaanvallen, een gelige huid of ogen en vaker infecties, meestal al vanaf het eerste levensjaar. Klachten beginnen vaak rond vijf of zes maanden en verschillen sterk van persoon tot persoon. Het constante te vroeg afbreken van rode cellen geeft veel mensen chronische bloedarmoede en moeheid. Het lichaam kan de verloren cellen niet snel genoeg vervangen, dus komt er minder zuurstof bij de weefsels. Meer daarover lees je in ons artikel over bloedarmoede. Het kenmerk van de ziekte is de sikkelcelcrise of pijncrise: verstopte bloedvaten geven plotselinge pijn in botten, borst, rug of buik, die uren tot dagen kan duren.
Veel mensen krijgen ook geelzucht, een gele kleur van huid en oogwit, doordat versleten cellen een kleurstof vrijgeven die bilirubine heet. Baby’s kunnen pijnlijke zwelling van handen en voeten krijgen (dactylitis), soms als eerste zichtbare teken. Omdat de milt vaak al vroeg beschadigd raakt, en de milt belangrijk is voor de afweer, lopen kinderen met sikkelcelziekte meer risico op ernstige infecties, schrijft Erfelijkheid.nl.
| Veelvoorkomend symptoom | Wat het meestal inhoudt |
|---|---|
| Chronische bloedarmoede en moeheid | Blijvende moeheid, bleek zien en kortademigheid door een tekort aan rode bloedcellen |
| Pijncrises | Aanvallen van plotselinge pijn in botten, borst, rug of buik als bloedvaten verstopt raken |
| Geelzucht | Gele kleur van de huid en het oogwit doordat rode bloedcellen afbreken |
| Zwelling van handen en voeten | Pijnlijke zwelling (dactylitis), vaak een van de eerste tekenen bij baby’s |
| Vaak infecties | Meer kans op ernstige infecties omdat de milt al vroeg beschadigd raakt |
Wie kan sikkelcelziekte krijgen? Oorzaken en erfelijkheid
Sikkelcelziekte krijg je alleen als je van allebei je ouders een veranderd HBB-gen erft. De ziekte is volledig erfelijk: ze is niet besmettelijk en je kunt haar niet oplopen door contact. Erfelijkheid.nl noemt dit autosomaal recessief erfelijk. Erf je één veranderd gen, dan ben je drager. Dragers hebben meestal geen klachten, maar kunnen het gen wel doorgeven aan hun kinderen.
Zijn beide ouders drager, dan heeft elk kind een kans van een op vier op sikkelcelziekte en een kans van een op twee om drager te zijn. De belangrijkste risicofactor is dus je familieachtergrond. Het gen komt veel vaker voor in families uit gebieden waar malaria vroeger veel voorkwam, omdat één kopie van het gen enige bescherming tegen malaria geeft.
Kunnen witte mensen sikkelcelziekte krijgen?
Ja, dat kan, al komt het minder vaak voor. Het gaat niet om huidskleur, maar om afkomst: het gen komt vooral voor bij mensen met voorouders uit gebieden met veel malaria. Daartoe horen ook delen van Zuid-Europa, zoals Italië en Griekenland, het Midden-Oosten en India. Iemand met een lichte huid kan dus drager zijn of de ziekte hebben, vooral bij een gemengde of Zuid-Europese achtergrond.
Vormen van sikkelcelziekte en sikkelceldrager
Sikkelcelziekte is een verzamelnaam voor verschillende vormen die verschillen in ernst. Bij HbSS erft iemand twee genen voor hemoglobine S; dit is de meest voorkomende en meestal ernstigste vorm, en wat meestal met sikkelcelanemie wordt bedoeld. HbSC combineert één gen voor hemoglobine S met een andere variant, hemoglobine C, en geeft vaak een mildere ziekte. HbS-bètathalassemie combineert een gen voor hemoglobine S met een gen voor bètathalassemie en kan licht tot ernstig zijn.
Sikkelceldrager zijn is iets anders dan de ziekte hebben. Dragers hebben één gen voor hemoglobine S en één normaal gen, maken vooral normaal hemoglobine en leven meestal zonder klachten. Volgens Erfelijkheid.nl kunnen dragers bij grote inspanning of op grote hoogte soms toch klachten krijgen. Voor de meeste dragers is het belangrijkste dat ze het gen aan een kind kunnen doorgeven. Daarom wordt erfelijkheidsadvies aangeboden aan stellen die allebei drager zijn.
Hoe weet je of je sikkelceldrager bent?
Of je drager bent, kun je zien met bloedonderzoek naar de soorten hemoglobine, soms aangevuld met DNA-onderzoek. In Nederland kan de hielprik bij pasgeborenen ook laten zien of een baby drager is; ouders kunnen er volgens Erfelijkheid.nl voor kiezen dat niet te willen weten. Ben je volwassen en heb je een kinderwens, en komt sikkelcelziekte of dragerschap in je familie voor? Vraag je huisarts dan naar dragerschapsonderzoek of een verwijzing voor erfelijkheidsadvies.
Hoe wordt sikkelcelziekte vastgesteld?
Omdat sikkelcelziekte al bij de geboorte aanwezig is, wordt het in Nederland bij de meeste mensen ontdekt met de hielprik. Bijna alle baby’s krijgen die in de eerste week na de geboorte. Volgens PNS worden er gemiddeld 35 kinderen per jaar geboren met sikkelcelziekte die zo worden opgespoord. Een afwijkende hielprik wordt altijd bevestigd met specifieker bloedonderzoek voordat de diagnose vaststaat. Sikkelcelziekte kan ook later worden ontdekt, bij iemand met klachten, met bloedonderzoek en eventueel DNA-onderzoek.
De bevestigende test is hemoglobine-elektroforese, soms uitgevoerd als HPLC (hogedrukvloeistofchromatografie) of isoelektrische focussering. Die scheidt de soorten hemoglobine en laat zien of hemoglobine S aanwezig is en hoeveel. Ander bloedonderzoek maakt het beeld compleet. Artsen bekijken de uitslag van het bloedbeeld om te zien hoe ernstig de bloedarmoede is; ter vergelijking: de NHG noemt als referentiewaarden voor hemoglobine bij volwassenen 8,5-11 mmol/L voor mannen en 7,5-10 mmol/L voor vrouwen. Ook kijken ze naar het aantal reticulocyten, dat laat zien hoe snel het beenmerg nieuwe rode cellen maakt. Omdat sikkelcellen vroeg afbreken, meten labs vaak het bilirubine, dat stijgt als rode cellen worden afgebroken, en het LDH als extra teken van afbraak; lees wat LDH zegt over de afbraak van rode cellen. Onder de microscoop kan een bloeduitstrijkje de sikkelcellen direct laten zien.
| Test | Wat de test laat zien | Rol bij de diagnose |
|---|---|---|
| Hielprik | Een eerste signaal van afwijkend hemoglobine in een paar druppels bloed uit de hiel | Eerste stap, bij bijna alle baby’s in Nederland |
| Hemoglobine-elektroforese of HPLC | De soorten en hoeveelheden hemoglobine, waaronder hemoglobine S | Bevestigt de diagnose en de precieze vorm |
| Bloedbeeld | Het aantal rode bloedcellen en het hemoglobine (in mmol/L) | Meet hoe ernstig de bloedarmoede is |
| Reticulocyten | Hoe snel het beenmerg nieuwe rode cellen afgeeft | Laat zien dat het beenmerg reageert op het voortdurende verlies |
| Bilirubine en LDH | Afvalstoffen die vrijkomen als rode cellen worden afgebroken | Geven aan hoeveel rode cellen worden afgebroken |
Sikkelcelziekte behandeling
De zorg is op maat en wil crises verminderen, pijn verlichten en complicaties voorkomen. Erfelijkheid.nl adviseert minstens 1 keer per jaar controle in een expertisecentrum voor sikkelcelziekte. Hydroxycarbamide (hydroxyurea) is al lang de basis van de dagelijkse behandeling. Het zet het lichaam aan om meer foetaal hemoglobine te maken, een vorm die niet sikkelt, en vermindert het aantal pijncrises en longcomplicaties. In de Verenigde Staten zijn ook L-glutamine en crizanlizumab toegelaten. In Europa liggen die anders: de aanvraag voor L-glutamine werd ingetrokken na een negatief advies van het Europees Geneesmiddelenbureau (EMA), en de Europese toelating van crizanlizumab (Adakveo) is ingetrokken. Bij de dagelijkse zorg hoort soms ook foliumzuur, dat helpt om nieuwe rode bloedcellen te maken, en snelle pijnstilling tijdens een crise.
Bloedtransfusies zijn belangrijk, zowel bij spoed als om complicaties zoals een beroerte te voorkomen. Herhaalde transfusies kunnen het lichaam wel overladen met ijzer. Daarom houdt het team het ferritine, dat de ijzervoorraad weerspiegelt, in de gaten en geeft soms medicijnen om het teveel aan ijzer te verwijderen. Bij kinderen verkleinen dagelijks penicilline in de eerste jaren en alle vaccinaties het risico op levensbedreigende infecties sterk.
De grootste verandering in tientallen jaren is gentherapie. In december 2023 keurde de Amerikaanse FDA de eerste twee gentherapieën voor sikkelcelziekte goed, Casgevy en Lyfgenia, voor mensen van 12 jaar en ouder met terugkerende pijncrises. Casgevy is de eerste goedgekeurde behandeling op basis van CRISPR: het past de eigen bloedvormende cellen van iemand aan zodat die weer foetaal hemoglobine maken. Ook het EMA heeft Casgevy toegelaten voor mensen vanaf 12 jaar met ernstige sikkelcelziekte en terugkerende pijncrises. Lyfgenia voegt een werkend gen aan die cellen toe. Een stamcel- of beenmergtransplantatie van een passende donor blijft de enige al lang gebruikte behandeling die de ziekte kan genezen, schrijft ook Erfelijkheid.nl. Voxelotor (Oxbryta) is in september 2024 wereldwijd door de fabrikant van de markt gehaald vanwege veiligheidszorgen en wordt niet meer gebruikt.
Complicaties voorkomen en dagelijks leven
De verandering in het gen zelf kun je niet voorkomen, maar veel crises en complicaties wel verminderen. Dat lukt met vaste, vooruitziende zorg: bekende uitlokkers vermijden en met regelmatige controles problemen voor zijn. Erfelijkheid.nl noemt als momenten waarop cellen sneller sikkelen: ziek zijn, te weinig drinken (uitdroging) en verblijf op grote hoogte, bijvoorbeeld in de bergen.
- Drink genoeg en voorkom uitdroging; dat maakt het bloed dikker en makkelijker verstopt.
- Blijf warm en vermijd plotselinge temperatuurwisselingen, koud water en grote hoogte, die een crise kunnen uitlokken.
- Houd vaccinaties bij en laat jonge kinderen de voorgeschreven penicilline nemen tegen infecties.
- Rook niet, vermijd extreme inspanning en zie koorts altijd als een reden om snel je arts of het behandelcentrum te bellen.
- Ga regelmatig op controle, zodat complicaties vroeg worden gevonden, waaronder onderzoek dat kinderen met meer kans op een beroerte opspoort.
Deze stappen vervangen de medische behandeling niet, maar kunnen het aantal crises duidelijk verlagen en de organen op termijn beschermen. Wie met de ziekte leeft, maakt het best een plan samen met het behandelteam, in plaats van klachten alleen aan te pakken. Steun en informatie van lotgenoten vind je bij de patiëntenorganisatie OSCAR Nederland.
Hoe oud kun je worden met sikkelcelziekte?
Met sikkelcelziekte is de levensverwachting korter dan gemiddeld, maar ze stijgt door vroege opsporing en betere zorg. Cyberpoli, een informatiesite van kinderartsen, noemt voor de HbSS-vorm een levensverwachting tussen 40 en 50 jaar, en voor mildere vormen ongeveer 20 jaar meer. De verwachting is dat de hielprik, betere kennis, zorgvuldige controles door gespecialiseerde hematologen en vroege behandeling met hydroxycarbamide die levensverwachting de komende jaren duidelijk laten stijgen.
Op den duur kunnen verstopte bloedvaten en het verlies van rode cellen bijna elk orgaan raken. Verstopte bloedvaten in de hersenen kunnen een beroerte geven, ook bij jonge kinderen; lees de alarmsignalen in ons artikel over een beroerte. Het acute thoraxsyndroom, een gevaarlijke combinatie van verstopte bloedvaten en infectie in de longen, is een belangrijke reden voor ziekenhuisopname. Andere complicaties zijn een plotseling opgezwollen milt (miltsekwestratie), een pijnlijke langdurige erectie (priapisme), galstenen, open benen, een hoge bloeddruk in de longen, nierziekte en schade aan het netvlies die het zicht kan bedreigen. Ondanks die lijst leven veel mensen met sikkelcelziekte een actief leven, en vroege diagnose en nieuwe behandelingen veranderen wat de ziekte betekent.
Nieuwste wetenschappelijke inzichten
De grootste recente verandering is dat gentherapie van het lab naar de praktijk is gegaan. Een redactioneel artikel over de belangrijke besluiten van 2023 beschreef hoe toezichthouders Casgevy goedkeurden, de eerste gentherapie met CRISPR-Cas9 ooit, samen met Lyfgenia, voor mensen met sikkelcelziekte en terugkerende crises (Parums, 2024). Beide veranderen de eigen bloedvormende stamcellen zodat die hemoglobine maken dat niet sikkelt. Wat betekent dit voor jou: er is nu een eenmalige behandeling die kan genezen, voor mensen vanaf 12 jaar die in aanmerking komen. Het is wel een zwaar traject in gespecialiseerde centra, dus bespreek met een hematoloog of het voor jou past en wat de voor- en nadelen zijn.
Onderzoekers zijn ook begonnen te meten hoe goed deze behandelingen werken. Een systematisch overzicht uit 2026 van negen klinische programma’s met 148 behandelde patiënten meldde dat ernstige pijncrises bij vrijwel alle patiënten in de belangrijkste lovotibeglogene-groep verdwenen. Bijna alle patiënten in de exagamglogene-groep bleven vrij van ernstige crises tijdens de opvolging, en behandelde patiënten hadden geen transfusies meer nodig (Shaik en Divers, 2026). Wat betekent dit voor jou: de eerste resultaten zijn bemoedigend, maar de studies waren klein en zonder vergelijkingsgroep, en veiligheid en duurzaamheid op lange termijn worden nog gevolgd. Het zijn dus veelbelovende, nog geen definitieve antwoorden.
De aandacht verschuift nu naar gentherapie veiliger, goedkoper en breder beschikbaar maken. Een overzicht uit 2026 noemde nieuwe technieken zoals base editing, mildere voorbehandeling zonder zware chemotherapie en manieren om cellen ooit binnen in het lichaam te behandelen. Kosten en toegang blijven grote obstakels (Tardif en collega’s, 2026). Wat betekent dit voor jou: de gentherapieën van nu zijn pas het begin, en het onderzoek wil deze mogelijkheden ook naar jongere kinderen brengen en naar de vele patiënten wereldwijd die er nog niet bij kunnen.
Woordenlijst
| Begrip | Betekenis |
|---|---|
| Hemoglobine S (HbS) | De afwijkende vorm van hemoglobine die samenklontert en rode cellen vervormt bij sikkelcelziekte. |
| Sikkelcelcrise (vaso-occlusieve crise) | Een pijnaanval doordat sikkelcellen de bloedstroom in kleine bloedvaten blokkeren. |
| Hemolytische anemie | Een tekort aan rode cellen doordat ze sneller afbreken dan het lichaam ze kan vervangen. |
| HBB-gen | Het gen met de bouwinstructie voor een deel van hemoglobine; een verandering erin geeft sikkelcelziekte. |
| Foetaal hemoglobine | Een vorm van hemoglobine van vóór de geboorte die niet sikkelt; verschillende behandelingen willen het verhogen. |
| Sikkelceldrager | Iemand met één veranderd gen, meestal zonder klachten, die het gen wel kan doorgeven. |
| Acuut thoraxsyndroom | Een ernstige longcomplicatie met verstopte bloedvaten en infectie, die spoedzorg nodig heeft. |
| Hydroxycarbamide | Een dagelijks medicijn (ook hydroxyurea) dat foetaal hemoglobine verhoogt en pijncrises vermindert. |
| Dactylitis | Pijnlijke zwelling van handen en voeten, vaak het eerste teken van sikkelcelziekte bij baby’s. |
| Gentherapie | Een behandeling die iemands eigen cellen aanpast om de ziekte te herstellen of te omzeilen. |
Veelgestelde vragen
Wat is het verschil tussen sikkelcelziekte en drager zijn?
Bij sikkelcelziekte heeft iemand twee veranderde genen geërfd, één van elke ouder, en heeft de ziekte. Een drager heeft maar één veranderd gen geërfd. Dragers maken vooral normaal hemoglobine en hebben meestal geen klachten, maar kunnen het gen aan hun kinderen doorgeven. Zijn beide ouders drager, dan heeft elk kind een kans van een op vier op de ziekte.
Wat lokt een sikkelcelcrise uit?
Een pijncrise ontstaat als sikkelcellen de bloedstroom in kleine bloedvaten blokkeren. Bekende uitlokkers zijn uitdroging, infectie, kou, plotselinge temperatuurwisselingen, weinig zuurstof op grote hoogte en lichamelijke of emotionele stress. Niet elke crise heeft een duidelijke oorzaak, maar genoeg drinken, warm blijven, infecties vroeg behandelen en extreme inspanning vermijden kunnen het aantal crises verlagen. Ernstige of ongewone pijn moet snel worden beoordeeld.
Is sikkelcelziekte te genezen?
Bij sommige mensen wel. Een stamcel- of beenmergtransplantatie van een passende donor kan de ziekte al lang genezen. Daarnaast zijn er gentherapieën, zoals Casgevy, die in de VS en Europa zijn toegelaten voor mensen vanaf 12 jaar met terugkerende crises. Deze behandelingen zijn zwaar, worden alleen in gespecialiseerde centra gegeven en zijn nog niet voor iedereen een optie. Bespreek met een hematoloog of je in aanmerking komt.
Hoe wordt sikkelcelziekte vastgesteld?
In Nederland wordt sikkelcelziekte meestal eerst gevonden met de hielprik. Een afwijkende uitslag wordt bevestigd met hemoglobine-elektroforese of een vergelijkbare test die hemoglobine S aantoont. Ander bloedonderzoek, zoals het bloedbeeld, het aantal reticulocyten en markers van afbraak van rode cellen, helpt artsen inschatten hoe ernstig de ziekte is. Dragerschapsonderzoek en onderzoek tijdens de zwangerschap zijn er ook, voor wie een kinderwens heeft.
Welke medicijnen worden gebruikt bij sikkelcelziekte?
Hydroxycarbamide is het belangrijkste dagelijkse medicijn; het verhoogt foetaal hemoglobine en vermindert crises. Foliumzuur helpt bij het maken van rode bloedcellen, en tijdens crises worden pijnstillers, extra vocht en soms antibiotica gegeven. Bloedtransfusies behandelen ernstige bloedarmoede en helpen een beroerte te voorkomen. Voxelotor, dat vroeger werd gebruikt, is in 2024 van de markt gehaald en niet meer verkrijgbaar.
Kun je met sikkelcelziekte een lang leven hebben?
Veel mensen met sikkelcelziekte worden nu volwassen en leven een actief leven, dankzij de hielprik, vaccinaties, penicilline in de kindertijd, hydroxycarbamide en gespecialiseerde zorg. De levensverwachting is nog wel korter dan gemiddeld, en complicaties kunnen zich opstapelen. Vroege diagnose en nieuwe behandelingen verbeteren de vooruitzichten. Regelmatige zorg bij een team met ervaring met de ziekte maakt echt verschil, zowel in lengte als in kwaliteit van leven.
Bronnen
- Erfelijkheid.nl (Erfocentrum) — Sikkelcelziekte — erfelijkheid.nl, geraadpleegd 2026 — erfelijkheid.nl
- Sanquin — Sikkelcelanemie en de rol van bloed — sanquin.nl, geraadpleegd 2026 — sanquin.nl
- PNS (RIVM) — Ziekten die de hielprik opspoort — pns.nl, 2026 — pns.nl
- Cyberpoli — Wat is de levensverwachting bij sikkelcelziekte? — cyberpoli.nl, geraadpleegd 2026 — cyberpoli.nl
- NHG — NHG-Standaard Anemie — richtlijnen.nhg.org, geraadpleegd 2026 — richtlijnen.nhg.org
- European Medicines Agency — Casgevy (exagamglogene autotemcel) — EMA EPAR, 2024 (Engelstalig) — ema.europa.eu
- European Medicines Agency — Adakveo (crizanlizumab): marketing authorisation revoked — EMA EPAR, 2023 (Engelstalig) — ema.europa.eu
- European Medicines Agency — Xyndari (glutamine): withdrawal of application — EMA, 2019 (Engelstalig) — ema.europa.eu
- Centers for Disease Control and Prevention — About Sickle Cell Disease — CDC Sickle Cell Disease, 2024 (Engelstalig) — cdc.gov
- National Heart, Lung, and Blood Institute — Sickle Cell Disease — NHLBI, NIH, 2024 (Engelstalig) — nhlbi.nih.gov
- Cleveland Clinic — Sickle Cell Disease: Symptoms, Causes and Types — Cleveland Clinic Health Library, 2023 (Engelstalig) — my.clevelandclinic.org
- Mayo Clinic — Sickle Cell Anemia: Symptoms and Causes — Mayo Clinic, 2024 (Engelstalig) — mayoclinic.org
- U.S. Food and Drug Administration — FDA Alerts About the Voluntary Withdrawal of Oxbryta — FDA Drug Safety, 2024 (Engelstalig) — fda.gov
- Parums DV — Editorial: First Regulatory Approvals for CRISPR-Cas9 Therapeutic Gene Editing for Sickle Cell Disease and Transfusion-Dependent Beta-Thalassemia — Medical Science Monitor, 2024 (Engelstalig) — doi.org/10.12659/MSM.944204
- Shaik MY, Divers S — Efficacy, Safety, and Treatment-Delivery Feasibility of Autologous Gene Therapy for Sickle Cell Disease: A Systematic Review — European Journal of Haematology, 2026 (Engelstalig) — doi.org/10.1111/ejh.70260
- Tardif M, Saby M, Forte S, Pincez T — The Journey of Gene Therapy in Sickle Cell Disease: How Molecular Advances Meet Clinical Care — Cells, 2026 (Engelstalig) — doi.org/10.3390/cells15100939
Verder lezen
- Lees waarom de afbraak van rode cellen tot galstenen kan leiden in ons artikel over galstenen.
- Begrijp hoe sikkelcellen op den duur de nieren kunnen beschadigen in ons artikel over chronische nierschade.
- Lees waarom foliumzuur de aanmaak van nieuwe rode cellen ondersteunt in onze uitleg over foliumzuur in je bloed.
- Ontdek een andere belangrijke meting van rode cellen in onze uitleg over hematocriet.
- Krijg een vollediger beeld van je eigen bloedonderzoek met onze gids over het lezen van een labuitslag.
Begrijp je labuitslag met BloodSense
De diagnose sikkelcelziekte rust op labonderzoek: van de hemoglobine-elektroforese die hemoglobine S aantoont tot het bloedbeeld, de reticulocyten en de markers van afbraak van rode cellen die laten zien wat de ziekte met je lichaam doet. Die uitslagen zijn lastig zelf te lezen, zeker als er soorten hemoglobine, referentiewaarden of tekenen van hemolyse op staan. BloodSense zet je labuitslag om in gewone taal. Je ziet waar elke marker staat ten opzichte van de referentiewaarden van je lab, en wat je uitslag voor jou betekent. Het BloodSense-rapport wordt gemaakt door kunstmatige intelligentie, alleen ter informatie. Het is geen diagnose en geen behandeladvies, en het vervangt het oordeel van je huisarts of hematoloog niet.