Siclemie (anemie falciformă, drepanocitoză): simptome, cauze genetice, analize (electroforeza hemoglobinei) și tratament
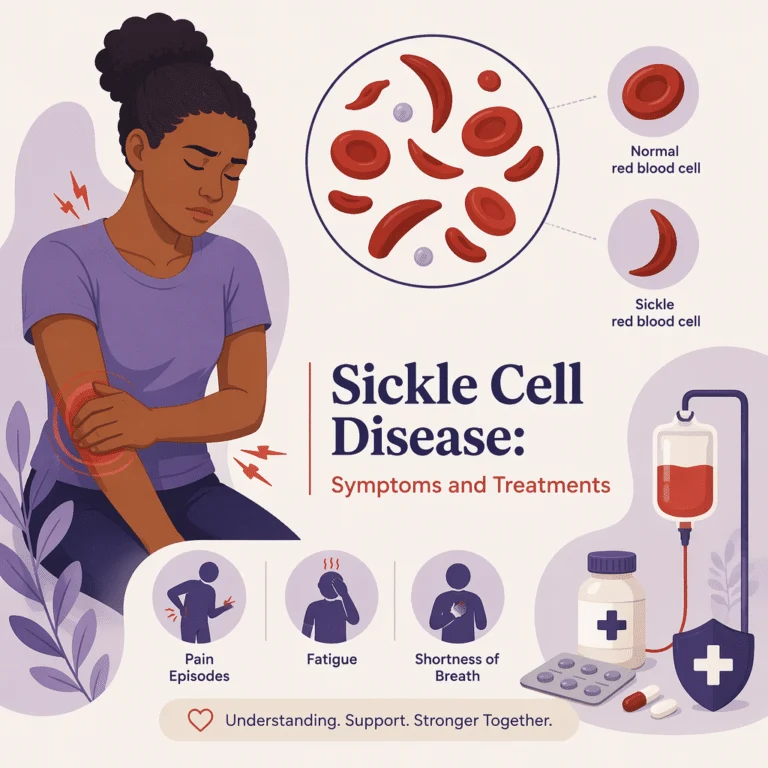
Siclemia, numită și anemie falciformă sau drepanocitoză, este o boală moștenită a sângelui care schimbă forma globulelor roșii și, odată cu ea, felul în care oxigenul circulă prin corp. În loc să rămână moi și rotunde, celulele afectate pot deveni rigide și curbate ca o semilună sau o seceră, se distrug prea devreme și înfundă vasele mici de sânge. Rezultatul este o boală pentru toată viața, cu anemie, episoade de durere și un risc mai mare de infecții și de leziuni ale organelor. Acest ghid îți explică ce este siclemia, cum îi recunoști simptomele, de ce apare, cum o confirmă medicii cu analize de sânge și ce pot oferi tratamentele de astăzi, inclusiv terapia genică aprobată recent.
Ce este siclemia (anemia falciformă)?
Siclemia este un grup de boli moștenite ale globulelor roșii, cauzate de o modificare a genei HBB, care conține instrucțiunile pentru o parte a hemoglobinei. Globulele roșii sănătoase sunt pline de hemoglobină, proteina bogată în fier care transportă oxigenul; ca să vezi cum se măsoară această proteină, poți citi ce măsoară analiza hemoglobinei și de ce contează. În siclemie, modificarea genei produce o formă anormală numită hemoglobina S. Când oxigenul scade, hemoglobina S se aglomerează și întinde globula roșie, în mod normal rotundă și elastică, într-o formă rigidă de seceră.
Aceste celule deformate fac probleme în două feluri. Se rup mult mai devreme decât celulele normale, trăind doar aproximativ 10-20 de zile în loc de 120, ceea ce lasă corpul fără destule globule roșii. În plus, se agață și se adună în vasele mici, blocând fluxul de sânge oxigenat spre organe. În Statele Unite, siclemia este cea mai frecventă boală moștenită a sângelui și afectează aproximativ 100.000 de persoane, cel mai des cu origini africane, dar și persoane de origine hispanică, mediteraneeană, din Orientul Mijlociu sau din Asia de Sud. În România este o boală rară, iar Societatea Română de Hematologie o include în lista bolilor rare și îndrumă pacienții spre centrele de hematologie din țară. Forma cea mai frecventă și de obicei cea mai severă este HbSS, numită adesea anemie falciformă, în timp ce HbSC și HbS beta-talasemia tind să fie mai ușoare.
Care sunt simptomele anemiei falciforme?
Principalele simptome ale anemiei falciforme sunt oboseala și paloarea din anemia cronică, crizele de durere în oase, piept, spate sau abdomen, îngălbenirea pielii și a ochilor, umflarea dureroasă a mâinilor și picioarelor la sugari și infecțiile frecvente. Simptomele încep de obicei în primul an de viață, adesea în jurul vârstei de cinci-șase luni, și diferă mult de la o persoană la alta. Distrugerea permanentă și prematură a globulelor roșii lasă multe persoane cu anemie cronică și oboseală; pentru că organismul nu poate înlocui destul de repede celulele pierdute, aportul de oxigen scade. Ca să înțelegi această lipsă, poți citi ghidul despre simptomele, cauzele și tratamentul anemiei. Semnul definitoriu al bolii este criza dureroasă, sau criza vaso-ocluzivă, în care vasele blocate produc o durere bruscă ce poate dura de la câteva ore la câteva zile.
Multe persoane au și icter, o îngălbenire a pielii și a ochilor, pentru că celulele uzate eliberează un pigment numit bilirubină. Sugarii pot avea o umflare dureroasă a mâinilor și a picioarelor, numită dactilită, uneori primul simptom observat. Pentru că splina este adesea afectată devreme, copiii cu siclemie sunt mai vulnerabili la infecții grave.
| Simptom frecvent | Ce presupune de obicei |
|---|---|
| Anemie cronică și oboseală | Oboseală continuă, paloare și lipsă de aer din cauza unei lipse persistente de globule roșii |
| Crize dureroase | Episoade de durere bruscă în oase, piept, spate sau abdomen, când vasele se blochează |
| Icter | Îngălbenirea pielii și a albului ochilor, pe măsură ce globulele roșii se distrug |
| Umflarea mâinilor și a picioarelor | Umflare dureroasă numită dactilită, adesea unul dintre primele semne la sugari |
| Infecții frecvente | Risc crescut de infecții grave, pentru că splina este afectată devreme |
Ce este anemia genetică? Cauzele siclemiei
O anemie genetică este o anemie moștenită de la părinți, produsă de o modificare a genelor care controlează hemoglobina sau globulele roșii; siclemia și talasemia sunt cele mai cunoscute exemple. Siclemia este cauzată exclusiv genetic: nu este contagioasă și nu se ia și nu se transmite prin contact. Boala urmează un tipar autozomal recesiv, adică o persoană trebuie să moștenească două copii modificate ale genei HBB, câte una de la fiecare părinte, ca să facă boala. O singură copie produce trăsătura siclemică, o stare de purtător care de obicei nu dă simptome, dar poate fi transmisă copiilor.
Când ambii părinți sunt purtători, la fiecare sarcină există o șansă de unu la patru ca copilul să aibă siclemie și o șansă de unu la doi să moștenească trăsătura. Principalul factor de risc este deci originea familiei: gena este mult mai frecventă în familiile din regiunile unde malaria a fost istoric răspândită, pentru că o singură copie oferă o anumită protecție împotriva acestei infecții.
Tipurile de siclemie și trăsătura siclemică
Siclemia este un termen-umbrelă pentru mai multe genotipuri care diferă prin severitate. HbSS, în care persoana moștenește două gene pentru hemoglobina S, este forma cea mai frecventă și în general cea mai gravă și este cea la care se referă de obicei termenul de anemie falciformă. HbSC asociază o genă pentru hemoglobina S cu o altă variantă, numită hemoglobina C, și produce adesea o boală mai ușoară, iar HbS beta-talasemia combină o genă pentru hemoglobina S cu o genă de beta-talasemie și poate fi de la ușoară la severă.
Trăsătura siclemică este diferită de boală. Persoanele cu trăsătură au o genă pentru hemoglobina S și o genă normală, produc în mare parte hemoglobină normală și trăiesc de obicei fără simptome. În situații rare, precum efortul extrem, deshidratarea severă sau oxigenul foarte scăzut la altitudine, trăsătura poate da ocazional probleme, dar pentru majoritatea purtătorilor importanța ei principală este șansa de a transmite gena copilului. De aceea cuplurilor în care ambii parteneri sunt purtători li se oferă consult de genetică medicală.
Analize pentru siclemie: cum se pune diagnosticul
Pentru că siclemia este prezentă de la naștere, în multe țări, precum Statele Unite, boala este depistată prin screeningul tuturor nou-născuților, din câteva picături de sânge recoltate din călcâi. Un rezultat pozitiv la screening este confirmat întotdeauna cu analize de sânge mai specifice înainte de a pune diagnosticul, iar aceste analize de laborator sunt centrale. În România, dacă medicul de familie sau pediatrul suspectează o hemoglobinopatie, te trimite la hematolog, care cere analizele de confirmare.
Analiza de confirmare este electroforeza hemoglobinei (făcută uneori prin cromatografie lichidă de înaltă performanță sau prin focalizare izoelectrică), care separă diferitele tipuri de hemoglobină și arată dacă există hemoglobina S și în ce cantitate. Laboratoare din România, precum Synevo, fac electroforeza hemoglobinei prin electroforeză capilară, care separă fracțiunile HbA, HbA2 și HbF și variante precum HbS și HbC. Analizele complementare completează imaginea: medicii urmăresc rezultatele hemoleucogramei complete, pentru a măsura gradul anemiei (hemoglobina se dă în România în g/dL), și verifică numărul de reticulocite, care arată cât de repede produce măduva globule roșii noi. Pentru că celulele în formă de seceră se rup devreme, laboratoarele măsoară adesea bilirubina din sânge, care crește când se distrug globulele roșii,, și lactat dehidrogenaza ca alt semn al distrugerii celulare; poți înțelege ce arată LDH-ul despre distrugerea globulelor. Un frotiu de sânge privit la microscop poate arăta direct celulele în formă de seceră, iar testarea purtătorilor sau testarea prenatală poate confirma genetica înainte de sarcină sau în timpul ei.
| Analiză | Ce arată | Rol în diagnostic |
|---|---|---|
| Screening neonatal | Un prim semnal de hemoglobină anormală dintr-o probă de sânge din călcâi | Primul pas în țările care îl fac pentru toți nou-născuții |
| Electroforeza hemoglobinei sau HPLC | Tipurile și cantitățile exacte de hemoglobină, inclusiv hemoglobina S | Confirmă diagnosticul și genotipul exact |
| Hemoleucogramă completă | Numărul de globule roșii și nivelul hemoglobinei (g/dL) | Măsoară cât de severă este anemia |
| Numărul de reticulocite | Cât de repede eliberează măduva globule roșii noi | Arată că măduva răspunde la pierderea continuă de celule |
| Bilirubină și LDH | Produși eliberați când se distrug globulele roșii | Reflectă gradul distrugerii globulelor roșii |
Tratamentul siclemiei
Îngrijirea este adaptată fiecărei persoane și urmărește reducerea crizelor, calmarea durerii și prevenirea complicațiilor. Hidroxiureea este de mult timp pilonul tratamentului zilnic: determină corpul să producă mai multă hemoglobină fetală, o formă care rezistă la deformare, și reduce frecvența crizelor dureroase și a episoadelor de sindrom toracic acut. Alte medicamente aprobate în Statele Unite sunt L-glutamina, care poate reduce crizele, și crizanlizumab, un anticorp administrat în perfuzie care blochează o proteină numită P-selectină; în Uniunea Europeană, autorizația crizanlizumabului a fost însă revocată în 2023. Îngrijirea de zi cu zi include și acid folic pentru susținerea producției de globule roșii și calmarea rapidă a durerii în timpul crizelor.
Transfuziile de sânge au un rol important, atât în urgențe, cât și pentru prevenirea complicațiilor precum accidentul vascular cerebral, dar transfuziile repetate pot încărca organismul cu fier, așa că echipele medicale urmăresc feritina, care reflectă rezervele de fier, și pot adăuga un medicament care elimină excesul. La copii, penicilina luată zilnic în primii ani și o schemă completă de vaccinări reduc mult pericolul infecțiilor care pun viața în pericol.
Cea mai mare schimbare din ultimele decenii a fost apariția terapiei genice. În decembrie 2023, autoritatea americană FDA a aprobat primele două terapii genice pentru siclemie, Casgevy și Lyfgenia, pentru persoanele de 12 ani și peste cu crize dureroase repetate. Casgevy este remarcabilă ca primă terapie bazată pe CRISPR aprobată vreodată: editează celulele formatoare de sânge ale pacientului pentru a reporni producția de hemoglobină fetală; în Uniunea Europeană a primit autorizație de punere pe piață în februarie 2024 și se administrează doar în centre aprobate. Lyfgenia adaugă o genă funcțională în aceste celule. Transplantul de celule stem (de măduvă osoasă) de la un donator compatibil rămâne singurul tratament vechi, bine stabilit, care poate vindeca boala. Merită știut că voxelotorul (Oxbryta) a fost retras de producător în septembrie 2024 din motive de siguranță, iar utilizarea lui este suspendată și în Uniunea Europeană, așa că nu mai face parte din tratamentul actual.
Prevenirea complicațiilor și viața de zi cu zi
Modificarea genetică de bază nu poate fi prevenită, dar multe crize și complicații pot fi reduse printr-o îngrijire constantă și activă, care evită factorii declanșatori cunoscuți și prinde problemele din timp prin controale regulate.
- Bea multe lichide și evită deshidratarea, care face sângele mai vâscos și mai ușor de blocat.
- Stai la cald și evită schimbările bruște de temperatură, apa rece și altitudinile foarte mari, care pot declanșa o criză.
- Fă vaccinările recomandate și, la copiii mici, dă penicilina prescrisă pentru prevenirea infecțiilor.
- Evită fumatul și efortul fizic extrem și tratează orice febră ca pe o urgență medicală care cere atenție rapidă.
- Mergi la controalele regulate, ca să fie prinse devreme complicațiile, inclusiv prin screeningul care identifică copiii cu risc de accident vascular cerebral.
Acești pași nu înlocuiesc tratamentul medical, dar pot reduce semnificativ frecvența crizelor și pot proteja organele în timp. Oricine trăiește cu această boală ar trebui să-și construiască un plan împreună cu echipa medicală, nu să-și gestioneze singur simptomele.
Complicații și evoluție pe termen lung
În timp, vasele blocate și pierderea de globule roșii pot afecta aproape fiecare organ. Vasele blocate din creier pot produce un accident vascular cerebral, chiar și la copiii mici; poți citi semnele de alarmă din ghidul despre accidentul vascular cerebral. Sindromul toracic acut, o combinație periculoasă de vase blocate și infecție în plămâni, este o cauză principală de spitalizare. Alte complicații includ sechestrarea splenică, priapismul, calculii biliari, ulcerele de gambă, hipertensiunea pulmonară, boala de rinichi și leziunile retinei care pot amenința vederea.
Perspectivele s-au îmbunătățit spectaculos. Cu screening neonatal, vaccinare, penicilină în copilărie, hidroxiuree și îngrijire coordonată de specialitate, majoritatea copiilor din Statele Unite ajung astăzi la vârsta adultă și mulți duc o viață activă. Speranța de viață tinde să rămână mai scurtă decât media, iar povara durerii și a complicațiilor este reală, dar diagnosticul mai timpuriu și terapiile mai noi schimbă constant ce înseamnă boala pentru cei care trăiesc cu ea.
Noutăți științifice în cercetarea siclemiei
Cea mai mare schimbare recentă a fost trecerea terapiei genice din laborator în îngrijirea aprobată. Potrivit PubMed, un editorial care analizează deciziile istorice din 2023 a descris cum autoritățile au aprobat Casgevy, prima terapie de editare genică CRISPR-Cas9 autorizată vreodată, împreună cu Lyfgenia, pentru persoanele cu siclemie și crize repetate (Parums, 2024). Ambele modifică propriile celule stem formatoare de sânge ale pacientului, astfel încât să producă hemoglobină care nu se deformează. Ce înseamnă pentru tine: există acum un tratament unic, potențial vindecător, pentru pacienții eligibili de 12 ani și peste, dar presupune un proces intens în centre specializate, așa că merită discutate cu hematologul eligibilitatea și compromisurile.
Cercetătorii au început să măsoare cât de bine funcționează aceste terapii. O revizuire sistematică din 2026, care a reunit rezultatele a nouă programe clinice și 148 de pacienți tratați, a raportat că crizele dureroase severe au dispărut practic la toți pacienții din grupul principal tratat cu lovotibeglogene, că aproape toți pacienții din grupul tratat cu exagamglogene au rămas fără crize severe în perioada de urmărire și că pacienții tratați nu au mai avut nevoie de transfuzii (Shaik și Divers, 2026). Ce înseamnă pentru tine: primele rezultate sunt încurajatoare, dar revizuirea subliniază că studiile au fost mici și fără grup de control și că siguranța și durabilitatea pe termen lung sunt încă urmărite, deci sunt răspunsuri promițătoare, nu definitive.
Atenția se îndreaptă acum spre o terapie genică mai sigură, mai ieftină și mai accesibilă. O revizuire din 2026 care urmărește drumul terapiei genice în siclemie a evidențiat abordări de nouă generație, precum editarea de baze, o pregătire mai blândă care evită chimioterapia agresivă și metode de administrare care ar putea trata într-o zi celulele direct în corp, semnalând costul și accesul ca obstacole majore (Tardif și colab., 2026). Ce înseamnă pentru tine: terapiile genice de astăzi sunt doar începutul, iar cercetarea urmărește să extindă aceste opțiuni la copiii mai mici și la mulții pacienți din lume care încă nu au acces la ele.
Glosar: termenii-cheie
| Termen | Definiție |
|---|---|
| Hemoglobina S | Forma anormală a hemoglobinei care se aglomerează și deformează globulele roșii în siclemie. |
| Criză vaso-ocluzivă | Episod de durere produs de celulele în formă de seceră care blochează fluxul de sânge prin vasele mici. |
| Anemie hemolitică | Lipsă de globule roșii produsă de distrugerea lor mai rapidă decât le poate înlocui corpul. |
| Gena HBB | Gena care conține instrucțiunile pentru o parte a hemoglobinei; modificarea ei produce siclemia. |
| Hemoglobina fetală | Formă de hemoglobină produsă înainte de naștere, care rezistă la deformare; mai multe tratamente urmăresc creșterea ei. |
| Trăsătură siclemică | Starea de purtător, cu o singură genă modificată, care de obicei nu dă simptome, dar se poate moșteni. |
| Sindrom toracic acut | Complicație pulmonară gravă, combinație de vase blocate și infecție, care cere îngrijire urgentă. |
| Hidroxiuree | Medicament zilnic care crește hemoglobina fetală și reduce frecvența crizelor dureroase. |
| Dactilită | Umflarea dureroasă a mâinilor și a picioarelor, adesea primul semn al siclemiei la sugari. |
| Terapie genică | Tratament care modifică propriile celule ale pacientului pentru a corecta sau ocoli boala. |
Întrebări frecvente despre siclemie
Care este diferența dintre siclemie și trăsătura siclemică?
Siclemia înseamnă că persoana a moștenit două copii ale genei modificate, câte una de la fiecare părinte, și are boala. Trăsătura siclemică înseamnă că persoana a moștenit o singură copie și este purtătoare. Purtătorii produc în mare parte hemoglobină normală și de obicei nu au simptome, dar pot transmite gena copiilor. Când ambii părinți sunt purtători, la fiecare sarcină există o șansă de unu la patru ca copilul să aibă boala.
Ce declanșează o criză dureroasă în siclemie?
O criză dureroasă apare când celulele în formă de seceră blochează fluxul de sânge în vasele mici. Declanșatorii obișnuiți sunt deshidratarea, infecțiile, frigul, schimbările bruște de temperatură, oxigenul scăzut la altitudine și stresul fizic sau emoțional. Nu orice criză are o cauză evidentă, dar hidratarea, căldura, tratarea rapidă a infecțiilor și evitarea efortului extrem pot reduce frecvența lor. Durerea severă sau neobișnuită trebuie evaluată repede.
Se vindecă siclemia?
Pentru unele persoane, vindecarea este acum posibilă. Transplantul de celule stem (de măduvă osoasă) de la un donator compatibil poate vindeca boala de mult timp, iar terapia genică Casgevy, aprobată în Statele Unite în decembrie 2023 și în Uniunea Europeană în februarie 2024, este destinată pacienților de 12 ani și peste cu crize repetate. Aceste tratamente sunt intense, se fac doar în centre specializate și nu sunt încă o opțiune pentru toată lumea, așa că eligibilitatea se discută cu hematologul.
Cum se diagnostichează siclemia?
În țările cu screening neonatal universal, siclemia este depistată de obicei la naștere. Rezultatul este confirmat prin electroforeza hemoglobinei sau un test asemănător, care identifică hemoglobina S. Analizele suplimentare, inclusiv hemoleucograma, numărul de reticulocite și markerii distrugerii globulelor roșii, îi ajută pe medici să aprecieze severitatea bolii. Testarea purtătorilor și testarea prenatală sunt disponibile pentru planificarea familiei.
Ce medicamente se folosesc în tratamentul siclemiei?
Hidroxiureea este principalul medicament zilnic și acționează prin creșterea hemoglobinei fetale, reducând crizele. Acidul folic susține producția de globule roșii, iar analgezicele se folosesc în timpul crizelor. Transfuziile de sânge tratează anemia severă și ajută la prevenirea accidentului vascular cerebral. Alte medicamente, precum L-glutamina sau crizanlizumabul, sunt aprobate în unele țări, dar nu neapărat în Uniunea Europeană; voxelotorul a fost retras în 2024 și nu mai este disponibil.
Poate trăi mult o persoană cu siclemie?
Multe persoane cu siclemie ajung astăzi la vârsta adultă și trăiesc mult, datorită screeningului neonatal, vaccinurilor, penicilinei în copilărie, hidroxiureei și îngrijirii coordonate de specialitate. Speranța de viață este în general încă mai scurtă decât media, iar complicațiile se pot aduna în timp, dar diagnosticul mai timpuriu și terapiile mai noi continuă să îmbunătățească perspectivele. Îngrijirea regulată, într-o echipă cu experiență în această boală, face o diferență reală.
Surse
- Centers for Disease Control and Prevention — About Sickle Cell Disease — CDC Sickle Cell Disease, 2024 (în limba engleză) — cdc.gov
- National Heart, Lung, and Blood Institute — Sickle Cell Disease — NHLBI, NIH, 2024 (în limba engleză) — nhlbi.nih.gov
- Cleveland Clinic — Sickle Cell Disease: Symptoms, Causes and Types — Cleveland Clinic Health Library, 2023 (în limba engleză) — my.clevelandclinic.org
- Mayo Clinic — Sickle Cell Anemia: Symptoms and Causes — Mayo Clinic, 2024 (în limba engleză) — mayoclinic.org
- U.S. Food and Drug Administration — FDA Alerts About the Voluntary Withdrawal of Oxbryta — FDA Drug Safety, 2024 (în limba engleză) — fda.gov
- Parums DV — Editorial: First Regulatory Approvals for CRISPR-Cas9 Therapeutic Gene Editing for Sickle Cell Disease and Transfusion-Dependent Beta-Thalassemia — Medical Science Monitor, 2024 (în limba engleză) — doi.org
- Shaik MY, Divers S — Efficacy, Safety, and Treatment-Delivery Feasibility of Autologous Gene Therapy for Sickle Cell Disease: A Systematic Review — European Journal of Haematology, 2026 (în limba engleză) — doi.org
- Tardif M, Saby M, Forte S, Pincez T — The Journey of Gene Therapy in Sickle Cell Disease: How Molecular Advances Meet Clinical Care — Cells, 2026 (în limba engleză) — doi.org
- European Medicines Agency — Casgevy (exagamglogene autotemcel): authorised in the EU, February 2024 (în limba engleză) — ema.europa.eu
- European Medicines Agency — Adakveo (crizanlizumab): marketing authorisation revoked, 2023 (în limba engleză) — ema.europa.eu
- European Medicines Agency — Oxbryta (voxelotor): suspended from use in the EU (în limba engleză) — ema.europa.eu
- Societatea Română de Hematologie — Siclemia: boală rară, informații utile și centrele de hematologie din țară — srh.org.ro
- Synevo România — Electroforeza hemoglobinei: electroforeză capilară, fracțiunile HbA, HbA2, HbF și variantele HbS, HbC — synevo.ro
Lecturi suplimentare
- Află de ce distrugerea globulelor roșii poate duce la calculi biliari citind ghidul despre cauzele și simptomele pietrelor la fiere.
- Înțelege cum pot afecta în timp celulele în formă de seceră rinichii citind ghidul despre boala cronică de rinichi.
- Vezi de ce acidul folic susține producția constantă de globule roșii citind explicația nivelului de acid folic din sânge.
- Descoperă o altă măsurătoare de bază a globulelor roșii citind ghidul despre rezultatele hematocritului.
- Construiește o imagine mai completă a propriilor analize cu ghidul despre intervalele de referință și semnalările de pe un buletin.
Înțelege-ți analizele cu BloodSense
Diagnosticul de siclemie se sprijină pe analize de laborator, de la electroforeza hemoglobinei, care identifică hemoglobina S, până la hemoleucogramă, numărul de reticulocite și markerii distrugerii globulelor roșii, care arată cum afectează boala organismul. Aceleași analize sunt greu de interpretat singur, mai ales când buletinul menționează tipuri de hemoglobină, intervale de referință sau semne de hemoliză. BloodSense traduce un buletin de analize complet într-un limbaj simplu, îți arată unde se află fiecare marker față de intervalul lui de referință și te ajută să înțelegi ce înseamnă de fapt rezultatele pentru sănătatea ta. Raportul personalizat, realizat cu ajutorul IA, nu pune diagnostice și nu înlocuiește hematologul.