Esclerosis lateral amiotrófica (ELA): qué es, primeros síntomas, causas y esperanza de vida
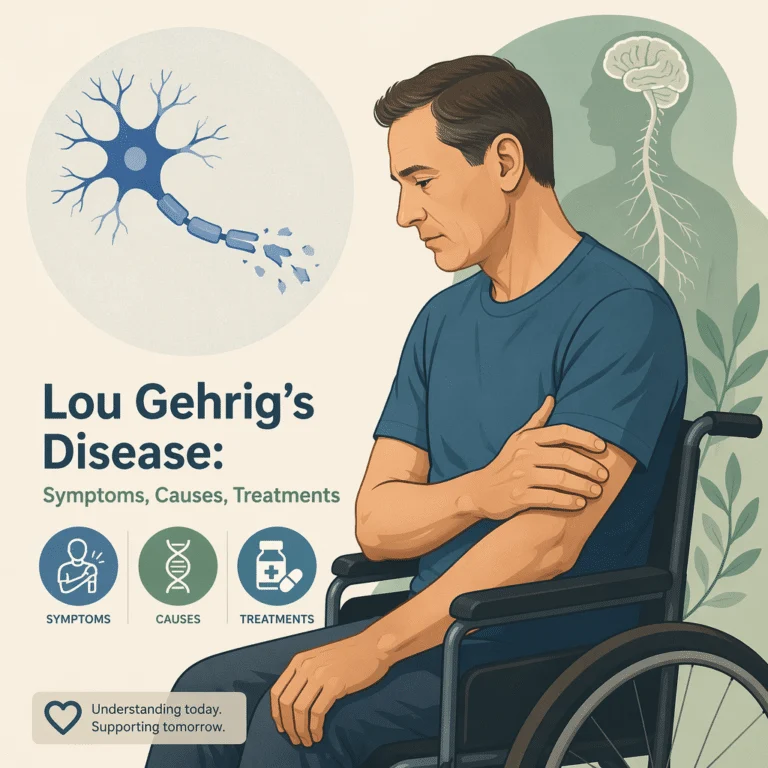
La esclerosis lateral amiotrófica, conocida como ELA o enfermedad de Lou Gehrig, es una enfermedad progresiva que destruye poco a poco las células nerviosas que controlan los movimientos voluntarios de los músculos. Con el tiempo afecta la capacidad de caminar, hablar, tragar y, al final, respirar, mientras que el pensamiento y los sentidos suelen mantenerse. Es la enfermedad que tuvo el físico Stephen Hawking. Por ahora no tiene cura y sigue siendo un diagnóstico duro, pero la investigación avanza rápido: en 2023 se aprobó en Estados Unidos el primer tratamiento dirigido a una causa genética, y los estudios de sangre empiezan a acelerar el diagnóstico. En esta guía te explicamos qué es la ELA, sus primeros síntomas, qué la provoca, cómo se diagnostica, los tratamientos y cuidados que ayudan a vivir con la mejor calidad posible, y los avances más recientes.
¿Qué es la esclerosis lateral amiotrófica (ELA)?
La ELA es una enfermedad neurodegenerativa en la que las neuronas motoras, las células nerviosas del cerebro y la médula espinal que les ordenan a los músculos moverse, se deterioran y mueren poco a poco. Al perderse esas células, el cerebro ya no puede controlar el movimiento voluntario, y los músculos se debilitan y se adelgazan. El nombre lo describe: "amiotrófica" se refiere a la pérdida de masa muscular y "esclerosis lateral", al endurecimiento de las zonas afectadas de la médula. Se le llama enfermedad de Lou Gehrig por el beisbolista estadounidense que fue diagnosticado en 1939.
Según el IMSS, la ELA es el tercer padecimiento neurodegenerativo más frecuente en el mundo, después del Alzheimer y el Parkinson; suele aparecer entre los 50 y los 70 años y afecta un poco más a los hombres. En Estados Unidos se diagnostican unos 5,000 casos nuevos cada año. Es progresiva, y la mayoría de las personas vive entre 3 y 5 años desde que empiezan los síntomas, sobre todo porque se debilitan los músculos de la respiración; sin embargo, alrededor de 1 de cada 10 vive 10 años o más, y la evolución cambia mucho de una persona a otra. Es importante saber que la ELA no se contagia.
¿Cuáles son los primeros síntomas de la esclerosis lateral amiotrófica?
Los primeros síntomas de la ELA suelen ser fasciculaciones (pequeños brincos o temblores involuntarios de los músculos), calambres, rigidez y debilidad, que se notan primero en una mano, un brazo o una pierna, o en los músculos para hablar y tragar. El IMSS describe que muchas personas empiezan con tropiezos, se les caen las cosas de las manos y pierden masa muscular. Como las primeras señales pueden ser leves, al principio la ELA a veces se confunde con otras enfermedades.
Conforme avanza, la debilidad se extiende y empeora, y se vuelve difícil caminar, usar las manos, hablar con claridad, masticar y tragar. Con el tiempo se afectan también los músculos que controlan la respiración, la complicación más grave. En la mayoría de las personas los sentidos y, muchas veces, el pensamiento y la memoria se conservan, aunque una minoría desarrolla cambios en el pensamiento o en la conducta. Reconocer una debilidad muscular que avanza y no duele es clave para buscar una valoración temprana con un neurólogo.
¿Qué provoca la esclerosis lateral amiotrófica?
En la mayoría de los casos no se sabe qué provoca la ELA. Entre 90 y 95 % de los casos son esporádicos, es decir, aparecen sin antecedentes en la familia, y entre 5 y 10 % son familiares: se heredan y se relacionan con cambios en genes específicos. Los dos genes más conocidos son C9orf72, la causa genética más común, y SOD1, muy importante para el tratamiento porque ya existe una terapia dirigida específicamente contra él.
Los investigadores creen que la ELA resulta de una combinación de predisposición genética y otros factores que dañan las neuronas motoras con el tiempo, como problemas en el manejo de las proteínas y la inflamación dentro de las células nerviosas. ¿Qué personas son propensas a tener ELA? Las que tienen familiares con ELA o con demencia frontotemporal, los adultos de 50 a 70 años y, ligeramente, los hombres. Se recomiendan pruebas genéticas cuando hay antecedentes familiares, y son necesarias para saber si alguien puede recibir la terapia contra SOD1. Para la mayoría de las personas sin antecedentes, la ELA no se puede atribuir a una sola causa.
¿Cómo se diagnostica la ELA?
La ELA se diagnostica con una exploración neurológica que muestra debilidad progresiva con señales de daño en las neuronas motoras superiores e inferiores, junto con estudios que descartan enfermedades que se le parecen; no hay un solo estudio que la confirme. La electromiografía y los estudios de conducción nerviosa, que miden la actividad eléctrica de músculos y nervios, son fundamentales para apoyar el diagnóstico, y la resonancia magnética y los estudios de sangre ayudan a excluir otras causas. En el sistema público, este estudio suele hacerse en hospitales de segundo o tercer nivel, a donde te envía tu médico familiar.
Dos avances están haciendo el diagnóstico más rápido y confiable. Los criterios de Gold Coast, de 2020, simplificaron el estándar para diagnosticar la ELA, y un marcador en sangre de daño nervioso, la cadena ligera de neurofilamentos, se usa cada vez más para apoyar el diagnóstico y seguir la progresión, porque suele estar muy elevado en la ELA. Para descartar enfermedades del músculo, el médico también puede pedir enzimas musculares como la creatina cinasa; conocer los niveles de CPK o creatina cinasa te ayuda a seguir ese paso. Como varias enfermedades dan una debilidad parecida, los especialistas distinguen la ELA de trastornos como la debilidad muscular de la miastenia gravis y el daño a la mielina de la esclerosis múltiple. Aprender cómo leer valores fuera de rango y rangos de referencia te ayuda a entender estos estudios.
Tratamiento de la esclerosis lateral amiotrófica
La ELA no tiene cura, pero el tratamiento puede frenar un poco la enfermedad en algunas personas, aliviar los síntomas y mejorar la calidad de vida; la atención multidisciplinaria es la base. Dos medicamentos, el riluzol y la edaravona, se usan para frenar de forma modesta la progresión o la pérdida de funciones, y existe una terapia genética más nueva para una forma hereditaria específica. La disponibilidad de cada uno en México puede variar según la institución, así que pregúntale a tu neurólogo qué opciones tienes.
| Tratamiento | Para qué sirve |
|---|---|
| Riluzol | Medicamento oral que puede alargar la supervivencia algunos meses |
| Edaravona | Puede frenar la pérdida de capacidad en las actividades diarias en algunas personas |
| Tofersén | Terapia genética dirigida a la forma hereditaria de ELA ligada al gen SOD1 |
| Cuidados de apoyo | Rehabilitación física, terapia ocupacional, terapia de lenguaje, nutrición y apoyo respiratorio |
Además de los medicamentos, un equipo coordinado ayuda a manejar los síntomas y mantener la independencia: el IMSS, por ejemplo, describe la atención de la ELA con neurólogos, rehabilitadores, especialistas en terapia del lenguaje y cirujanos digestivos. Los apoyos para comunicarse, moverse y respirar, como la ventilación no invasiva con mascarilla, mejoran mucho la calidad de vida y, en el caso del apoyo respiratorio, también la supervivencia. El campo aprende también de los tropiezos, como el retiro en 2024 de un medicamento después de que un ensayo más grande no confirmó su beneficio, lo que muestra la importancia de los estudios rigurosos.
¿Cuántos años puede vivir una persona con ELA?
La mayoría de las personas con ELA vive entre 3 y 5 años desde el inicio de los síntomas, pero alrededor de 1 de cada 10 vive 10 años o más, y con apoyo respiratorio y nutricional la sobrevida puede alargarse. La ELA afecta a cada persona de forma distinta y, aunque es grave y progresiva, una buena planeación y atención integral ayudan a vivir de la forma más plena y cómoda posible. El cuidado se centra en conservar funciones, controlar síntomas como los calambres, el exceso de saliva y la dificultad para tragar, y apoyar la respiración y la nutrición conforme cambian las necesidades. El apoyo emocional y práctico para la persona y para sus cuidadores es parte esencial de vivir con ELA.
Como la enfermedad avanza, el equipo médico ayuda a planear con tiempo las herramientas de comunicación, el equipo para moverse y las decisiones sobre el apoyo respiratorio, siempre según los deseos y valores de la propia persona. Las asociaciones de pacientes y las clínicas especializadas en ELA ofrecen recursos que mejoran la calidad y la duración de la vida. Si tú o tu cuidador se sienten rebasados emocionalmente, la Línea de la Vida (800 911 2000, gratis, las 24 horas) ofrece apoyo.
Últimos avances científicos en la investigación sobre la ELA
La investigación sobre la ELA avanza al mismo tiempo en tratamiento, diagnóstico y biomarcadores. Según estudios indexados en PubMed, un trabajo de 2026 en JAMA Neurology analizó tejido de personas con la forma SOD1 de la ELA tratadas con el medicamento genético tofersén y comprobó que llegaba a la médula espinal y al cerebro y reducía de forma importante la proteína SOD1 dañina (Guise et al., 2026). Qué significa para ti: es evidencia directa en humanos de que la primera terapia genética para la ELA sí actúa sobre su blanco en el sistema nervioso, lo que refuerza el valor de las pruebas genéticas para identificar quién puede beneficiarse.
Un estudio de 2026 en Muscle & Nerve reportó que añadir el biomarcador en sangre cadena ligera de neurofilamentos a los criterios diagnósticos estándar mejoró mucho la capacidad de predecir quién desarrollaría una ELA definitiva (Smith et al., 2026). Qué significa para ti: un estudio de sangre sencillo, junto con la exploración y los estudios de conducción nerviosa, podría ayudar a llegar antes y con más certeza al diagnóstico, y reducir la espera que viven muchas familias. En tratamientos, un ensayo de fase 2b de 2026 en JAMA Neurology con un medicamento oral en investigación llamado PrimeC mostró una pérdida de funciones más lenta y menos riesgo de hospitalización, insuficiencia respiratoria o muerte con el tratamiento continuo (Cudkowicz et al., 2026). Qué significa para ti: es una señal temprana pero alentadora que justifica un ensayo confirmatorio más grande de una posible nueva opción.
Glosario de términos clave sobre la ELA
| Término | Definición |
|---|---|
| Neurona motora | Célula nerviosa que lleva las señales del cerebro y la médula espinal a los músculos. |
| Fasciculaciones | Pequeños brincos involuntarios de los músculos; son una señal temprana frecuente de ELA. |
| ELA esporádica | ELA sin antecedentes familiares; es la gran mayoría de los casos. |
| ELA familiar | ELA hereditaria ligada a cambios en genes como C9orf72 o SOD1. |
| Electromiografía | Estudio que mide la actividad eléctrica de los músculos y apoya el diagnóstico de ELA. |
| Cadena ligera de neurofilamentos | Marcador de daño nervioso en sangre y líquido cefalorraquídeo; está elevado en la ELA. |
| Ventilación no invasiva | Apoyo para respirar con mascarilla que puede mejorar la comodidad y la supervivencia. |
Preguntas frecuentes sobre la ELA
¿Qué es la ELA?
La ELA, o esclerosis lateral amiotrófica, es una enfermedad progresiva que destruye las neuronas motoras que controlan los músculos voluntarios, y causa debilidad en brazos y piernas, en el habla, al tragar y, al final, al respirar. El pensamiento y los sentidos suelen conservarse. No tiene cura todavía, pero se maneja con medicamentos y cuidados de apoyo.
¿La ELA es lo mismo que la enfermedad de Lou Gehrig?
Sí: enfermedad de Lou Gehrig es otro nombre de la ELA, en honor al beisbolista diagnosticado en 1939. Los dos términos se refieren a la misma enfermedad.
¿Cuáles son los primeros síntomas de la esclerosis lateral amiotrófica?
Los primeros síntomas suelen ser brincos musculares, calambres, rigidez y debilidad, que a menudo empiezan en una mano, un brazo o una pierna, o en los músculos para hablar y tragar; también tropiezos y que se te caigan las cosas. Como pueden ser sutiles y parecerse a otras enfermedades, es importante que te valore un neurólogo.
¿Qué provoca la esclerosis lateral amiotrófica y es hereditaria?
La mayoría de los casos son esporádicos, sin causa conocida ni antecedentes familiares; entre 5 y 10 % son familiares y se relacionan con cambios genéticos como C9orf72 y SOD1. Se recomiendan pruebas genéticas cuando hay antecedentes en la familia, y son necesarias para saber si se puede recibir el tratamiento contra SOD1.
¿Cuántos años puede vivir una persona con ELA?
La mayoría vive entre 3 y 5 años desde que empiezan los síntomas, generalmente por el debilitamiento de los músculos de la respiración, aunque cerca de 1 de cada 10 vive 10 años o más. La evolución cambia mucho entre personas, y el apoyo respiratorio y nutricional mejora la calidad y la duración de la vida.
¿Existe una cura o un tratamiento nuevo para la ELA?
No existe cura, pero el riluzol y la edaravona pueden frenar un poco la enfermedad, y hay una terapia genética llamada tofersén para la forma hereditaria SOD1. La atención multidisciplinaria es fundamental, y la investigación de nuevos tratamientos está muy activa.
Fuentes
- National Institute of Neurological Disorders and Stroke — Amyotrophic Lateral Sclerosis (ALS) — NINDS, 2024 — ninds.nih.gov (en inglés)
- Mayo Clinic Staff — Amyotrophic Lateral Sclerosis: Symptoms and Causes — Mayo Clinic, 2024 — mayoclinic.org (en inglés)
- MedlinePlus, National Library of Medicine — Amyotrophic Lateral Sclerosis — MedlinePlus Genetics, 2024 — medlineplus.gov (en inglés)
- Guise AJ, Sellon MT, Roemer SF, et al. — Antisense Oligonucleotide Tofersen Distribution in the Central Nervous System of SOD1-ALS Autopsy Tissue Donors — JAMA Neurology, 2026 — doi.org/10.1001/jamaneurol.2026.2195 (en inglés)
- Smith SE, Miller TM, Atkinson A, et al. — Integrating Serum Neurofilament Light Chain Into Amyotrophic Lateral Sclerosis Diagnostic Criteria — Muscle & Nerve, 2026 — doi.org/10.1002/mus.70212 (en inglés)
- Cudkowicz M, Drory VE, Chio A, et al. — Safety and Efficacy of PrimeC in Amyotrophic Lateral Sclerosis: The PARADIGM Randomized Clinical Trial — JAMA Neurology, 2026 — doi.org/10.1001/jamaneurol.2026.0230 (en inglés)
- IMSS — Boletín de prensa 172/2019: A través de diversas terapias, especialistas del IMSS brindan una mejor calidad de vida a pacientes con ELA — Instituto Mexicano del Seguro Social, 2019 — imss.gob.mx
- MedlinePlus en español — Esclerosis lateral amiotrófica — Biblioteca Nacional de Medicina de EE. UU. — medlineplus.gov
Lecturas recomendadas
- Entiende qué mide una de las enzimas que se revisan en esta guía sobre la CPK en sangre.
- Conoce otra causa de debilidad muscular en esta guía sobre la miastenia gravis.
- Compara con otra enfermedad neurológica en esta guía sobre la esclerosis múltiple.
- Descubre otra enfermedad de las neuronas del movimiento en esta guía sobre la enfermedad de Parkinson.
- Gana confianza para leer tus valores con esta guía para entender tus resultados de laboratorio.
Entiende tus estudios de laboratorio con BloodSense
En el estudio de una debilidad muscular, los estudios de sangre ayudan a descartar otras causas y a vigilar la salud general. La CPK puede subir en enfermedades del músculo, la química sanguínea y las pruebas de función hepática se revisan con algunos medicamentos como el riluzol, y la biometría hemática y la albúmina dan pistas sobre la nutrición cuando tragar se vuelve difícil. Entender estos valores te ayuda a preparar tus preguntas para el neurólogo. Sube tus estudios de laboratorio y recibe un reporte claro, en línea.