卢·格里克病(ALS):症状、病因与治疗
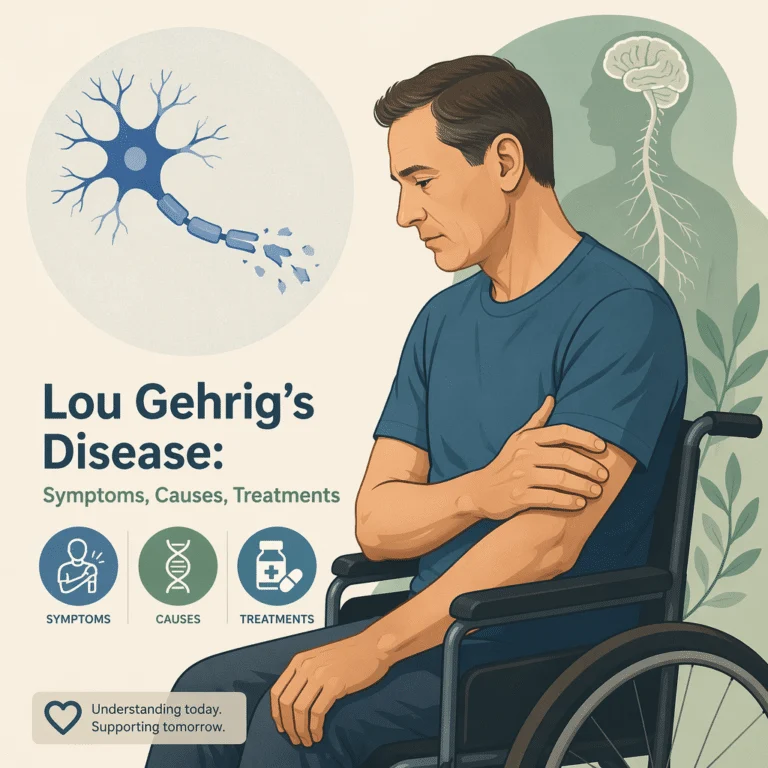
肌萎缩侧索硬化症,俗称 ALS 或卢·格里克病(渐冻症),是一种进行性疾病,会逐渐破坏控制随意肌肉运动的神经细胞。随着时间推移,它会影响行走、说话、吞咽,最终影响呼吸,而思维和感觉通常保持完好。目前尚无治愈方法,ALS 仍是一项严重的诊断,但研究进展迅速:首个针对遗传病因的疗法于 2023 年获批,基于血液的检测手段也开始加快诊断速度。本指南将介绍什么是 ALS、其症状、病因、诊断方法、帮助患者尽可能好地生活的治疗和支持性护理,以及最新科学进展。
什么是ALS(卢伽雷病)?
ALS是一种神经退行性疾病,其中运动神经元(即大脑和脊髓中指挥肌肉运动的神经细胞)逐渐退化并死亡。 在儿童中,脊髓运动神经元的遗传性丢失会引起脊髓性肌萎缩症,那是另一种疾病。随着这些细胞的丧失,大脑无法再控制随意运动,肌肉变得无力并萎缩。这个名称是描述性的:“肌萎缩”(amyotrophic)指肌肉萎缩,“侧索硬化”(lateral sclerosis)指受累脊髓部位的硬化。它被称为卢·格里克病,得名于1939年被诊断出此病的一位棒球运动员。
ALS通常在60至80岁之间发病,美国每年约有5,000人被确诊。该病呈进行性发展,大多数患者在症状出现后存活约3至5年,最常见的死因是负责呼吸的肌肉逐渐衰弱;但约十分之一的患者可存活10年或更长时间,病程因人而异。重要的是,ALS不具有传染性。
ALS的症状
ALS通常起病隐匿,最初只影响身体某一部位,之后逐渐扩散。早期症状常见肌肉颤动(称为肌束震颤),以及肌肉痉挛、僵硬和无力,最初往往出现在手部、手臂或腿部,或负责说话和吞咽的肌肉。由于早期症状较轻微,ALS有时会在初期被误诊为其他疾病。反过来,肌力正常、没有肌肉萎缩的单纯肉跳多半是良性的,肌肉跳动及其警讯一文解释了两者的区别。
随着病情进展,肌肉无力范围不断扩大、程度不断加深,导致行走困难、手部活动受限、说话不清、咀嚼和吞咽困难。最终,控制呼吸的肌肉也会受到影响,这是最严重的并发症。大多数患者的感觉功能以及思维和记忆能力基本保持完好,但少数患者会出现思维或行为方面的变化。识别进行性、无痛性肌肉无力的规律,是尽早就医评估的关键。
ALS的病因
大多数患者的ALS病因尚不明确。约90%至95%的病例为散发性,即无家族病史;另有5%至10%为家族性,具有家族遗传倾向,与特定基因变异相关。目前最受关注的两个基因是C9orf72(最常见的遗传病因)和SOD1,后者对治疗具有重要意义,因为目前已有一种疗法可直接靶向该基因。
研究人员认为,ALS是遗传易感性与其他因素共同作用的结果,这些因素会随时间推移损伤运动神经元,包括神经细胞内的蛋白质处理障碍和炎症反应。对于有ALS或相关疾病家族史的人,建议进行基因检测;若要确定是否符合SOD1靶向疗法的适用条件,基因检测也是必要步骤。但对于大多数无家族史的患者而言,ALS的发病原因无法追溯至单一因素。
ALS的诊断方式
目前没有任何单一检测可以确诊肌萎缩侧索硬化症(ALS),因此诊断主要依靠临床判断,即通过神经系统检查发现进行性肌肉无力,同时存在上运动神经元和下运动神经元受损的体征,并结合相关检查排除其他可能出现类似症状的疾病。肌电图和神经传导检查可测量肌肉与神经的电活动,是支持诊断的核心手段;核磁共振(MRI)和血液检查则有助于排除其他病因。
两项进展正在使诊断变得更快、更可靠。2020年提出的"黄金海岸标准"简化了ALS的诊断标准;一种反映神经损伤的血液标志物——神经丝轻链蛋白——也越来越多地被用于辅助诊断和追踪病情进展,因为ALS患者的该指标水平通常明显偏高。在排除肌肉疾病的过程中,医生还可能检测肌酸激酶等肌肉酶指标,了解 CPK检查所测定的肌酸激酶水平 有助于您理解这一步骤。由于多种疾病可引起相似的肌肉无力症状,临床医生需要将ALS与其他疾病加以区分,例如 重症肌无力所导致的神经肌肉接头功能障碍 和 多发性硬化症所导致的神经髓鞘损伤。了解 如何读懂化验报告中的标记和参考范围 有助于理解这些检查的意义。
ALS的治疗方案
目前ALS尚无根治方法,但治疗可在一定程度上延缓部分患者的病情进展、缓解症状并改善生活质量,多学科综合诊疗是治疗的基础。利鲁唑和依达拉奉两种药物可适度延缓疾病进展或功能下降;针对特定遗传性ALS,目前也有一种新型基因靶向疗法可供选择。
| 治疗方式 | 作用 |
|---|---|
| 利鲁唑 | 口服药物,可能将生存期延长数月 |
| 依达拉奉 | 对部分患者可延缓日常功能的下降 |
| 托夫森 | 针对SOD1基因突变遗传性ALS的基因靶向疗法 |
| 支持性护理 | 物理治疗、职业治疗、言语治疗、营养支持及呼吸辅助 |
除药物治疗外,由神经科医生、各类治疗师、呼吸与营养专科医生以及心理健康支持人员组成的协作团队,能够帮助患者管理症状、维持独立生活能力和生活舒适度。辅助沟通、移动和呼吸的各类设备(如无创通气)可显著改善生活质量,呼吸支持还有助于延长生存期。这一领域也在不断从挫折中汲取经验——例如2024年某药物因更大规模试验未能证实其疗效而撤市,这再次凸显了严格临床验证的重要性。
与ALS共存及长期预后
ALS对每个人的影响各不相同。尽管这是一种严重的进行性疾病,但通过合理规划和全面护理,患者仍可尽可能充实、舒适地生活。护理的重点在于维持身体功能、控制肌肉痉挛、唾液分泌过多及吞咽困难等症状,并随着病情变化提供呼吸和营养支持。对患者本人及其照护者的情感支持和实际帮助,是与ALS共同生活的重要组成部分。
由于疾病会不断进展,医护团队会帮助患者提前规划沟通工具、行动辅助设备以及呼吸支持方面的决定,并始终以患者本人的意愿和价值观为导向。支持组织和专门的ALS诊所提供的资源能改善生活质量并延长生存期,而持续进行的研究也在不断拓展可能性。
ALS研究的最新科学进展
ALS的治疗、诊断和生物标志物研究正在同步推进。根据PubMed收录的研究,2026年发表于《JAMA神经病学》的一项研究对接受基因靶向药物托夫森(tofersen)治疗的SOD1型ALS患者的组织进行了分析,发现该药物能够到达脊髓和大脑,并显著降低有害的SOD1蛋白水平(Guise等,2026年)。这对您意味着什么:这是直接来自人体的证据,证明首个基因靶向ALS疗法确实能在神经系统中作用于其靶点,进一步凸显了基因检测在筛选潜在获益人群方面的重要价值。
2026 年发表于 Muscle & Nerve 的一项研究报告称,在标准诊断标准中加入血液生物标志物神经丝轻链,可大幅提高预测谁将发展为确诊 ALS 的能力(Smith et al., 2026)。这对您意味着什么:与体格检查和神经检查一起使用的一项简单血液检查,可能帮助医生更早、更确定地作出诊断,缓解许多人经历的诊断延迟。在治疗方面,2026 年发表于 JAMA Neurology 的一项 2b 期试验研究了一种名为 PrimeC 的在研口服药物,发现持续治疗可使功能衰退减缓,住院、呼吸衰竭或死亡风险降低(Cudkowicz et al., 2026)。这对您意味着什么:这是一个早期但令人鼓舞的信号,支持开展更大规模的确证性试验,以评估这一可与现有疗法联合使用的潜在新选择。
ALS核心术语词汇表
| 术语 | 定义 |
|---|---|
| 运动神经元 | 将信号从大脑和脊髓传递至肌肉的神经细胞。 |
| 肌束震颤 | 细小的不自主肌肉抽动,是ALS常见的早期表现。 |
| 散发性ALS | 无家族病史的ALS,占绝大多数病例。 |
| 家族性ALS | 与特定基因变异(如C9orf72或SOD1)相关的遗传性ALS。 |
| 肌电图 | 一种检测肌肉电活动的检查,用于辅助诊断ALS。 |
| 神经丝轻链 | 血液和脑脊液中反映神经损伤的标志物,在ALS患者中水平升高。 |
| 无创通气 | 通过面罩提供呼吸支持,有助于改善患者的舒适度和生存期。 |
关于ALS的常见问题
什么是ALS?
ALS,即肌萎缩侧索硬化症,是一种进行性疾病,会破坏控制随意肌运动的运动神经元,导致四肢、言语、吞咽功能减退,最终影响呼吸。患者的思维能力和感觉通常不受影响。目前尚无根治方法,但可通过药物和支持性护理进行管理。
ALS就是卢伽雷病吗?
是的。卢·格里克病是ALS的另一个名称,得名于1939年被诊断出此病的一位棒球运动员。这两个名称指的是同一种疾病。
ALS的早期迹象和症状有哪些?
早期症状通常包括肌肉抽动、痉挛、僵硬和无力,常从一只手、一条手臂或一条腿开始,或出现在负责言语和吞咽的肌肉上。由于这些症状可能较为隐匿,且与其他疾病相似,因此接受神经科医生的评估非常重要。
ALS的病因是什么?它会遗传吗?
大多数肌萎缩侧索硬化症(ALS)属于散发性,无已知病因或家族史。约5%至10%为家族性,与C9orf72和SOD1等基因变异有关。当存在家族史时,建议进行基因检测;若要确定是否符合SOD1靶向治疗的适用条件,基因检测也是必要的。
确诊ALS后的预期寿命是多少?
大多数患者在症状出现后存活约3至5年,通常因呼吸肌逐渐无力而导致死亡,但约十分之一的患者可存活10年或更长时间。病程因人而异,呼吸支持和营养支持有助于延长生存时间并改善生活质量。
ALS有治愈方法或新疗法吗?
目前尚无治愈方法,但利鲁唑和依达拉奉可在一定程度上延缓疾病进展,针对遗传性SOD1型ALS的基因靶向疗法托夫森(tofersen)也已上市。多学科综合支持治疗至关重要,新疗法的研究目前也在积极推进中。
参考来源
- 美国国家神经疾病与卒中研究所 — 肌萎缩侧索硬化症(ALS)— NINDS,2024 — ninds.nih.gov
- Mayo Clinic医学团队 — 肌萎缩侧索硬化症:症状与病因 — Mayo Clinic,2024 — mayoclinic.org
- MedlinePlus,美国国家医学图书馆 — 肌萎缩侧索硬化症 — MedlinePlus遗传学,2024 — medlineplus.gov
- Guise AJ, Sellon MT, Roemer SF, 等 — 反义寡核苷酸托夫森在SOD1-ALS尸检组织捐献者中枢神经系统中的分布 — JAMA神经病学,2026 — doi.org/10.1001/jamaneurol.2026.2195
- Smith SE, Miller TM, Atkinson A, et al. — Integrating Serum Neurofilament Light Chain Into Amyotrophic Lateral Sclerosis Diagnostic Criteria — Muscle & Nerve, 2026 — doi.org/10.1002/mus.70212
- Cudkowicz M, Drory VE, Chio A, 等 — PrimeC治疗肌萎缩侧索硬化症的安全性与有效性:PARADIGM随机临床试验 — JAMA神经病学,2026 — doi.org/10.1001/jamaneurol.2026.0230
延伸阅读
- 了解肌肉损伤酶在诊断评估中的应用,请参阅本指南: CPK检测中的肌酸激酶水平.
- 了解ALS与另一种肌肉无力病因的区别,请参阅本指南: 神经肌肉疾病重症肌无力.
- 了解另一种进行性神经系统疾病,请参阅本指南: 多发性硬化症的神经损伤.
- 了解诊断评估中常见的一种运动障碍,请参阅本指南: 帕金森病的震颤与僵硬症状.
- 通过本指南,增强您解读检测结果的信心: 化验报告中的参考范围、异常标记及后续步骤.
用BloodSense轻松看懂您的化验结果
ALS的诊断主要依靠临床检查和神经电生理检查,但血液检测的作用日益重要——从有助于排除其他疾病的肌肉酶指标,到神经丝轻链蛋白(一种反映神经损伤的标志物,目前已用于辅助诊断和病情监测)。每次拿到检查结果时,对照参考范围了解每项指标的意义,能让您更轻松地理解结果,并与医疗团队进行有效沟通。BloodSense将完整的化验报告转化为通俗易懂的语言,清晰说明每项指标的含义,帮助您追踪数值变化,而无需逐行费力解读。