Scleroza laterală amiotrofică (SLA): simptome, cauze, diagnostic, tratament și speranța de viață
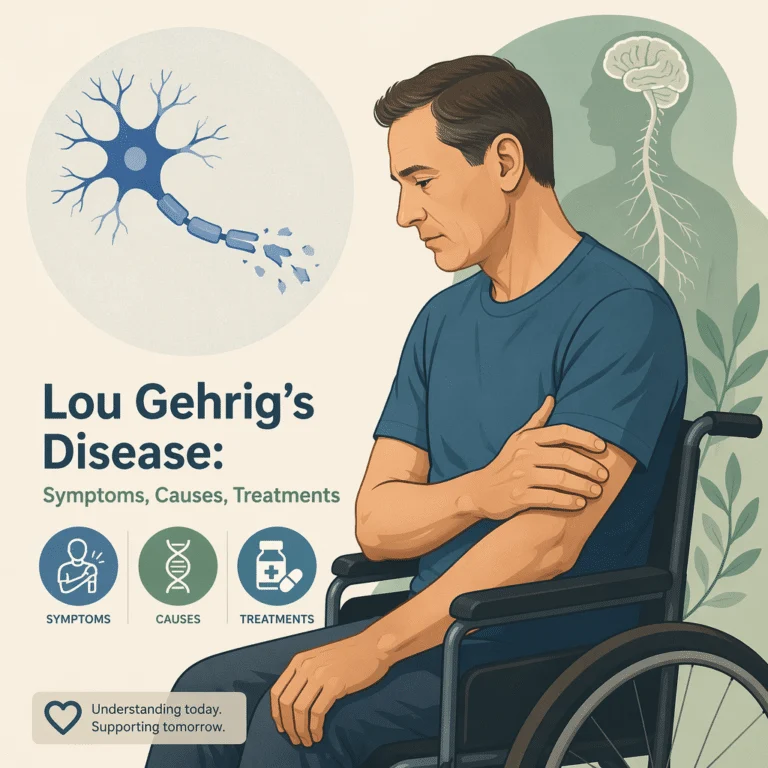
Scleroza laterală amiotrofică, cunoscută ca SLA sau boala Lou Gehrig, este o boală progresivă care distruge treptat celulele nervoase ce comandă mișcările voluntare ale mușchilor. În timp afectează mersul, vorbirea, înghițirea și, în cele din urmă, respirația, în timp ce gândirea și simțurile rămân adesea păstrate. Nu există încă vindecare, iar SLA rămâne un diagnostic grav, dar cercetarea avansează repede: prima terapie care țintește o cauză genetică a fost aprobată în 2023, iar instrumentele bazate pe analize de sânge încep să grăbească diagnosticul. Mai jos afli ce este SLA, ce simptome dă, ce o provoacă, cum se pune diagnosticul, ce tratamente și ce îngrijiri ajută la o viață cât mai bună și ce arată cercetările recente.
Ce este scleroza laterală amiotrofică (boala Lou Gehrig)?
Scleroza laterală amiotrofică este o boală neurodegenerativă în care neuronii motori, celulele nervoase din creier și măduva spinării care le spun mușchilor să se miște, se degradează și mor progresiv. Pe măsură ce aceste celule se pierd, creierul nu mai poate controla mișcările voluntare, iar mușchii slăbesc și se topesc. Numele este descriptiv: „amiotrofică” înseamnă topirea mușchilor, iar „scleroză laterală”, întărirea zonelor afectate din măduva spinării. I se spune boala Lou Gehrig după jucătorul american de baseball diagnosticat cu ea în 1939, iar în unele țări și boala lui Charcot.
SLA începe de obicei între 60 și 80 de ani, iar în Statele Unite sunt diagnosticate în jur de 5.000 de persoane pe an. Boala este progresivă: cei mai mulți oameni trăiesc aproximativ 3-5 ani de la apariția simptomelor, cel mai des din cauza slăbirii mușchilor respiratori; totuși, cam 1 din 10 trăiește 10 ani sau mai mult, iar evoluția diferă de la om la om. Important de știut: SLA nu este contagioasă.
Scleroza laterală amiotrofică: simptome și primele semne
Primele semne ale SLA sunt de obicei zvâcniturile mici ale mușchilor (fasciculații), crampele, rigiditatea și slăbiciunea, observate adesea întâi la o mână, la un braț sau un picior ori la mușchii vorbirii și ai înghițirii. Boala începe des discret, într-o singură parte a corpului, apoi se extinde. Pentru că primele semne pot fi ușoare, SLA este uneori confundată la început cu alte boli.
Pe măsură ce boala avansează, slăbiciunea se extinde și se adâncește, cu dificultăți la mers, la folosirea mâinilor, la vorbit clar, la mestecat și la înghițit. În cele din urmă sunt afectați mușchii care controlează respirația, cea mai gravă complicație. La cei mai mulți oameni, simțurile și adesea gândirea și memoria rămân în mare parte intacte, deși o minoritate dezvoltă schimbări de gândire sau de comportament. Recunoașterea tiparului de slăbiciune musculară progresivă, fără durere, este cheia unei evaluări timpurii la medicul neurolog.
Ce cauzează SLA? Forma sporadică și forma ereditară
La cei mai mulți oameni, cauza SLA nu este cunoscută. Aproximativ 90-95 la sută dintre cazuri sunt sporadice, adică apar fără istoric în familie, iar 5-10 la sută sunt familiale, se transmit în familie și sunt legate de anumite modificări ale genelor. Cele mai cunoscute două gene sunt C9orf72, cea mai frecventă cauză genetică, și SOD1, foarte importantă pentru tratament, pentru că o terapie o țintește acum direct.
Cercetătorii cred că SLA apare dintr-o combinație între o predispoziție genetică și alți factori care lezează în timp neuronii motori, inclusiv probleme în prelucrarea proteinelor și inflamație în celulele nervoase. Testarea genetică se recomandă persoanelor care au în familie cazuri de SLA sau de o boală înrudită și este obligatorie pentru a stabili dacă cineva poate primi terapia țintită pe SOD1. Pentru majoritatea celor fără istoric familial, însă, SLA nu poate fi legată de o singură cauză.
Cum se pune diagnosticul? Analize, EMG și RMN
Nu există o singură analiză care să confirme SLA: diagnosticul îl pune neurologul pe baza examenului neurologic, care arată o slăbiciune musculară progresivă cu semne de afectare a neuronului motor central și periferic, și a testelor care exclud bolile care o pot imita. Electromiografia (EMG) și studiile de conducere nervoasă, care măsoară activitatea electrică a mușchilor și a nervilor, sunt esențiale pentru susținerea diagnosticului. RMN-ul nu „vede” SLA în sine, dar ajută, împreună cu analizele de sânge, la excluderea altor cauze, precum o compresiune a măduvei.
Două noutăți fac diagnosticul mai rapid și mai sigur. Criteriile Gold Coast, introduse în 2020, au simplificat standardul de diagnostic, iar un marker din sânge al leziunii nervoase, lanțul ușor de neurofilament (NfL), este folosit tot mai des pentru a susține diagnosticul și a urmări evoluția, pentru că valorile sunt de obicei mult mai mari în SLA. Ca să excludă bolile musculare, medicii pot verifica și enzimele musculare, precum creatinkinaza; înțelegând nivelul creatinkinazei măsurat prin CPK poți urmări acest pas. La Synevo, de exemplu, valorile de referință ale CK sunt sub 192 U/L la femei și sub 308 U/L la bărbați. Pentru că mai multe boli dau o slăbiciune asemănătoare, medicii deosebesc SLA de boli precum slăbiciunea neuromusculară din miastenia gravis și afectarea tecii nervilor din scleroza multiplă; scleroza multiplă este o boală autoimună cu totul diferită, în ciuda numelui asemănător. Ca să înțelegi aceste teste, ajută să știi cum citești intervalele de referință de pe buletinul de analize.
Tratament pentru scleroza laterală amiotrofică
SLA nu se vindecă, dar tratamentul poate încetini boala la unii oameni, poate ușura simptomele și poate susține calitatea vieții, iar îngrijirea multidisciplinară este baza. Două medicamente, riluzolul și edaravona, sunt folosite pentru a încetini modest boala sau declinul funcțional, iar pentru o anumită formă moștenită există o terapie nouă, țintită genetic. Disponibilitatea fiecărui medicament în România o discuți cu neurologul.
| Tratament | Rol |
|---|---|
| Riluzol | Medicament pe gură care poate prelungi supraviețuirea cu câteva luni |
| Edaravonă | Poate încetini scăderea funcției zilnice la unii oameni |
| Tofersen | Terapie țintită genetic pentru forma moștenită de SLA cu mutație SOD1 |
| Îngrijire de susținere | Kinetoterapie, terapie ocupațională, logopedie, nutriție și sprijin respirator |
Dincolo de medicamente, o echipă coordonată, cu neurologi, kinetoterapeuți, specialiști în respirație și nutriție și sprijin psihologic, îi ajută pe oameni să își gestioneze simptomele și să își păstreze independența și confortul. Dispozitivele care ajută comunicarea, mobilitatea și respirația, precum ventilația noninvazivă pe mască, pot îmbunătăți semnificativ calitatea vieții, iar sprijinul respirator chiar și supraviețuirea. Domeniul învață și din eșecuri, cum a fost retragerea în 2024 a unui medicament după ce un studiu mai mare nu i-a confirmat beneficiul, ceea ce arată de ce testarea riguroasă contează. Tratamentele experimentale se primesc doar în studii clinice aprobate; ferește-te de „terapii” promise în afara acestora.
Viața cu SLA și speranța de viață
Speranța de viață în SLA este în medie de 3-5 ani de la primele simptome, dar variază mult, iar aproximativ 1 din 10 persoane trăiește 10 ani sau mai mult. SLA afectează fiecare om altfel și, deși este o boală gravă și progresivă, planificarea și îngrijirea completă îi pot ajuta pe oameni să trăiască cât mai deplin și mai confortabil. Îngrijirea se concentrează pe păstrarea funcției, pe controlul simptomelor precum crampele, saliva în exces și dificultățile de înghițire și pe sprijinul respirației și al alimentației pe măsură ce nevoile se schimbă. Sprijinul emoțional și practic, atât pentru persoana bolnavă, cât și pentru cei care o îngrijesc, este o parte centrală a vieții cu SLA.
Pentru că boala avansează, echipele medicale ajută la planificarea din timp a instrumentelor de comunicare, a echipamentelor de mobilitate și a deciziilor privind sprijinul respirator, întotdeauna după dorințele și valorile persoanei. Asociațiile de pacienți și clinicile specializate în SLA oferă resurse care îmbunătățesc atât calitatea, cât și durata vieții, iar cercetarea continuă să lărgească ce este posibil.
Ultimele progrese științifice în SLA
Cercetarea în SLA avansează în același timp pe tratament, diagnostic și biomarkeri. Potrivit cercetărilor indexate în PubMed, un studiu din 2026 publicat în JAMA Neurology a analizat țesuturi de la persoane cu forma SOD1 de SLA tratate cu medicamentul țintit genetic tofersen și a arătat că medicamentul a ajuns în măduva spinării și în creier și a redus substanțial proteina SOD1 dăunătoare (Guise și colab., 2026). Ce înseamnă pentru tine: este o dovadă directă, la om, că prima terapie țintită genetic pentru SLA își atinge ținta în sistemul nervos, ceea ce întărește valoarea testării genetice pentru a afla cine poate beneficia.
Un studiu din 2026 din Muscle & Nerve a arătat că adăugarea biomarkerului din sânge NfL la criteriile standard de diagnostic a îmbunătățit puternic capacitatea de a prezice cine va avea SLA sigură (Smith și colab., 2026). Ce înseamnă pentru tine: o simplă analiză de sânge, folosită alături de examen și de studiile nervoase, ar putea ajuta medicii să pună diagnosticul mai devreme și cu mai multă certitudine, scurtând întârzierea prin care trec mulți oameni. Pe partea de tratament, un studiu de fază 2b din 2026, publicat în JAMA Neurology, cu un medicament experimental pe gură numit PrimeC, a găsit un declin funcțional mai lent și un risc mai mic de internare, insuficiență respiratorie sau deces la tratamentul continuu (Cudkowicz și colab., 2026). Ce înseamnă pentru tine: este un semnal timpuriu, dar încurajator, care susține un studiu de confirmare mai mare pentru o posibilă opțiune nouă, alături de terapiile existente.
Glosar: termeni-cheie despre SLA
| Termen | Definiție |
|---|---|
| Neuron motor | Celulă nervoasă care duce semnalele de la creier și măduva spinării la mușchi. |
| Fasciculații | Zvâcnituri mici, involuntare ale mușchilor, un semn timpuriu frecvent al SLA. |
| SLA sporadică | SLA care apare fără istoric în familie, marea majoritate a cazurilor. |
| SLA familială | SLA moștenită, legată de modificări ale genelor precum C9orf72 sau SOD1. |
| Electromiografie (EMG) | Test al activității electrice a mușchilor, folosit pentru a susține diagnosticul de SLA. |
| Lanț ușor de neurofilament (NfL) | Marker al leziunii nervoase din sânge și din lichidul cefalorahidian, crescut în SLA. |
| Ventilație noninvazivă | Sprijin respirator pe mască, care poate îmbunătăți confortul și supraviețuirea. |
Întrebări frecvente despre scleroza laterală amiotrofică
Ce este SLA?
SLA, sau scleroza laterală amiotrofică, este o boală progresivă care distruge neuronii motori ce controlează mișcările voluntare, ducând la slăbiciune a membrelor, a vorbirii, a înghițirii și, în cele din urmă, a respirației. Gândirea și simțurile sunt de obicei păstrate. Nu are încă vindecare, dar poate fi gestionată cu medicamente și îngrijire de susținere.
Este SLA același lucru cu boala Lou Gehrig?
Da. Boala Lou Gehrig este un alt nume pentru SLA, după jucătorul de baseball diagnosticat cu ea în 1939. Cele două denumiri se referă la aceeași boală.
Care sunt primele semne și simptome ale SLA?
Primele semne includ adesea zvâcniturile musculare, crampele, rigiditatea și slăbiciunea, care încep des la o mână, un braț sau un picior ori la mușchii vorbirii și ai înghițirii. Pentru că aceste simptome pot fi discrete și seamănă cu ale altor boli, evaluarea la neurolog este importantă.
Ce cauzează SLA și este ereditară?
Cea mai mare parte a cazurilor de SLA sunt sporadice, fără cauză cunoscută sau istoric familial. Aproximativ 5-10 la sută sunt familiale și legate de modificări ale genelor precum C9orf72 și SOD1. Testarea genetică se recomandă când există istoric în familie și este necesară pentru terapia țintită pe SOD1.
Se vede scleroza laterală amiotrofică la RMN?
De obicei nu: RMN-ul cerebral și al coloanei este adesea normal în SLA și se face mai ales ca să excludă alte boli care dau slăbiciune, precum compresiunea măduvei. Diagnosticul se sprijină pe examenul neurologic și pe electromiografie.
Care este speranța de viață după un diagnostic de SLA?
Cei mai mulți oameni trăiesc aproximativ 3-5 ani de la începutul simptomelor, de obicei din cauza slăbirii mușchilor respiratori, dar cam 1 din 10 trăiește 10 ani sau mai mult. Evoluția variază mult, iar sprijinul respirator și nutrițional pot prelungi atât calitatea, cât și durata vieții.
Există vindecare sau tratament nou pentru SLA?
Nu există vindecare, dar riluzolul și edaravona pot încetini modest boala sau declinul, iar pentru forma moștenită SOD1 există terapia țintită genetic numită tofersen. Îngrijirea de susținere multidisciplinară este esențială, iar cercetarea pentru tratamente noi este activă.
Surse
- National Institute of Neurological Disorders and Stroke — Amyotrophic Lateral Sclerosis (ALS) — NINDS, 2024 (în limba engleză) — ninds.nih.gov
- Mayo Clinic Staff — Amyotrophic Lateral Sclerosis: Symptoms and Causes — Mayo Clinic, 2024 (în limba engleză) — mayoclinic.org
- MedlinePlus, National Library of Medicine — Amyotrophic Lateral Sclerosis — MedlinePlus Genetics, 2024 (în limba engleză) — medlineplus.gov
- Guise AJ, Sellon MT, Roemer SF, et al. — Antisense Oligonucleotide Tofersen Distribution in the Central Nervous System of SOD1-ALS Autopsy Tissue Donors — JAMA Neurology, 2026 (în limba engleză) — doi.org/10.1001/jamaneurol.2026.2195
- Smith SE, Miller TM, Atkinson A, et al. — Integrating Serum Neurofilament Light Chain Into Amyotrophic Lateral Sclerosis Diagnostic Criteria — Muscle & Nerve, 2026 (în limba engleză) — doi.org/10.1002/mus.70212
- Cudkowicz M, Drory VE, Chio A, et al. — Safety and Efficacy of PrimeC in Amyotrophic Lateral Sclerosis: The PARADIGM Randomized Clinical Trial — JAMA Neurology, 2026 (în limba engleză) — doi.org/10.1001/jamaneurol.2026.0230
- Synevo România — Creatinkinaza (CK): valori de referință în U/L (femei sub 192, bărbați sub 308) — synevo.ro
Lecturi suplimentare
- Vezi cum se folosește o enzimă a leziunii musculare în evaluare în ghidul despre nivelul creatinkinazei la analiza CPK.
- Compară SLA cu o altă cauză de slăbiciune musculară în ghidul despre boala neuromusculară miastenia gravis.
- Descoperă o altă boală neurologică progresivă în ghidul despre afectarea nervilor din scleroza multiplă.
- Află despre o tulburare de mișcare luată des în calcul în ghidul despre tremorul și rigiditatea din Parkinson.
- Câștigă încredere în citirea rezultatelor cu ghidul despre intervale de referință și semnalări de pe un buletin de analize.
Înțelege-ți analizele cu BloodSense
SLA se diagnostichează în principal prin examenul neurologic și studiile nervoase, dar analizele de sânge au un rol tot mai mare, de la enzimele musculare care ajută la excluderea altor boli până la lanțul ușor de neurofilament, un marker al leziunii nervoase folosit acum pentru a susține diagnosticul și a urmări boala. Ori de câte ori primești rezultate, îți este mult mai ușor să le înțelegi și să le discuți cu echipa medicală când vezi unde se află fiecare valoare față de intervalul ei de referință. BloodSense îți traduce buletinul de analize pe înțelesul tău, explică ce înseamnă fiecare marker și te ajută să urmărești schimbările în timp. Raportul personalizat, realizat cu ajutorul IA, nu pune diagnostice și nu înlocuiește medicul.