Fibrosis quística: qué es, síntomas en bebés y niños, causas, diagnóstico y tratamiento
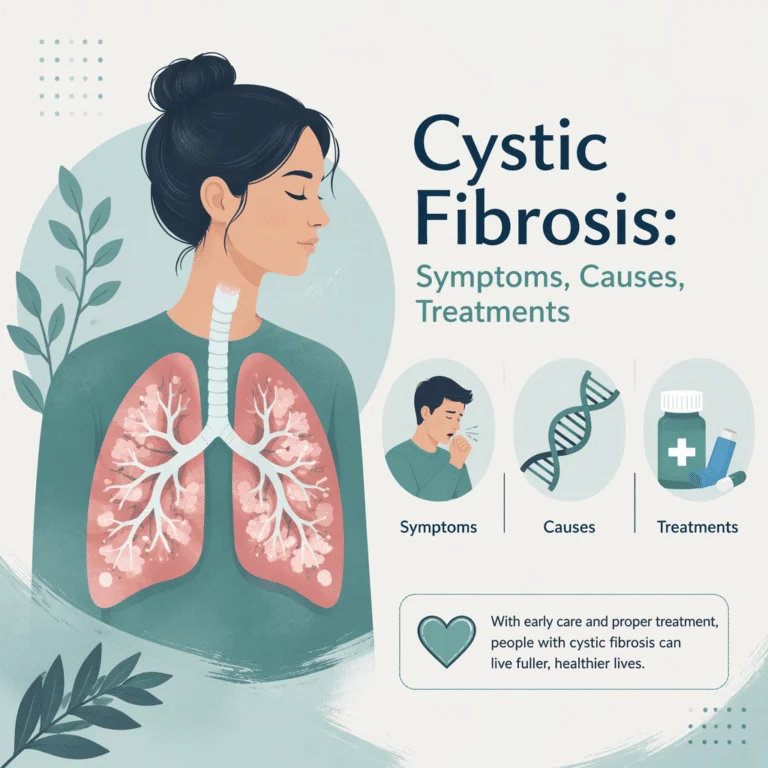
La fibrosis quística es una enfermedad hereditaria que hace que el cuerpo produzca un moco anormalmente espeso y pegajoso que tapa los pulmones y el aparato digestivo y, con el tiempo, daña otros órganos. Durante décadas se consideró una enfermedad de la infancia, pero eso cambió por completo: gracias al tamiz neonatal, la atención especializada y una nueva generación de medicamentos que actúan sobre el defecto genético de origen, un bebé que nace hoy con fibrosis quística en Estados Unidos tiene una supervivencia media estimada de unos 66 años. En México, el IMSS la incluye en el tamiz neonatal desde 2018. En esta guía te explicamos qué es la fibrosis quística, sus síntomas en distintos órganos, cómo se confirma con la prueba del sudor y los estudios genéticos, los tratamientos que están cambiando su manejo, incluidos los moduladores de CFTR, y la investigación más reciente.
¿Qué es la fibrosis quística?
La fibrosis quística es una enfermedad genética causada por cambios en el gen CFTR, que contiene las instrucciones para fabricar una proteína que regula la entrada y salida de sal y agua de las células. Cuando esa proteína falta o no funciona bien, se altera el equilibrio de sal y agua en la superficie de muchos órganos, y las secreciones que deberían ser fluidas se vuelven espesas y pegajosas. En los pulmones, este moco atrapa bacterias y provoca infecciones repetidas y daño; en el aparato digestivo, tapa los conductos del páncreas e impide que las enzimas lleguen al intestino para digerir los alimentos.
En Estados Unidos viven con fibrosis quística unas 35,000 personas, y es más común en personas con ascendencia del norte y centro de Europa, aunque se presenta en todas las poblaciones, incluida la mexicana. Como afecta a varios sistemas del cuerpo, lo ideal es que la atienda un equipo especializado. Todavía no tiene cura, pero los tratamientos han avanzado tanto que el pronóstico y la calidad de vida mejoraron más de lo que parecía posible.
Síntomas de la fibrosis quística
Los síntomas de la fibrosis quística afectan a varios sistemas del cuerpo, y su combinación y gravedad cambian de una persona a otra. Una señal clásica que los papás pueden notar es que la piel del bebé sabe salada al besarlo, consecuencia directa del exceso de sal en el sudor. Las principales áreas afectadas son estas.
| Sistema del cuerpo | Síntomas comunes |
|---|---|
| Pulmones y senos paranasales | Tos persistente con flemas espesas, silbidos al respirar, infecciones de pulmones y senos paranasales repetidas y pólipos nasales |
| Aparato digestivo | Dificultad para subir de peso y crecer, evacuaciones grasosas o muy olorosas, e intestino tapado en recién nacidos (íleo meconial) |
| Cuerpo en general | Piel salada, cansancio y, con el tiempo, complicaciones como diabetes y pérdida de masa ósea |
| Aparato reproductor | Fertilidad reducida; la mayoría de los hombres con la enfermedad son infértiles |
Con los años pueden aparecer complicaciones como la diabetes relacionada con la fibrosis quística, que afecta a cerca de la mitad de los adultos con la enfermedad, además de problemas del hígado, huesos más débiles y un daño progresivo de los bronquios llamado bronquiectasias. La insuficiencia respiratoria sigue siendo el mayor riesgo a largo plazo, por eso proteger los pulmones es el centro del tratamiento.
¿Cuál es la causa de la fibrosis quística?
La causa de la fibrosis quística son mutaciones en el gen CFTR que se heredan de forma autosómica recesiva: el niño debe recibir una copia alterada del gen de cada uno de sus padres para tener la enfermedad. Quien hereda una sola copia alterada es portador, casi siempre sin síntomas, pero puede pasar el gen a sus hijos. Muchos portadores no saben que lo son, y por eso la fibrosis quística puede aparecer en familias sin antecedentes. Cuando ambos padres son portadores, cada embarazo tiene una probabilidad de 1 en 4 de que el bebé tenga la enfermedad.
Se han identificado más de mil mutaciones del gen CFTR, pero una, llamada F508del, es por mucho la más frecuente. Las mutaciones concretas de cada persona importan más que nunca, porque varios tratamientos nuevos solo funcionan para ciertos cambios genéticos. El estudio de portadores antes o durante el embarazo, con asesoría genética, puede decir a los futuros padres si portan una mutación de CFTR y ayudarles a entender la probabilidad de tener un hijo con fibrosis quística.
¿Cómo se diagnostica la fibrosis quística?
La fibrosis quística se detecta cada vez más con el tamiz neonatal, el estudio de unas gotitas de sangre del talón del bebé que mide un marcador llamado tripsinógeno inmunorreactivo; si sale alto, se hacen estudios de confirmación. El IMSS incorporó la fibrosis quística a su tamiz neonatal a mediados de 2018, con la meta de cubrir a más de 95 % de sus recién nacidos, aunque el tamiz ampliado no se aplica igual en todas las instituciones; pregunta en tu unidad qué enfermedades incluye el tamiz de tu bebé. El diagnóstico se confirma con la prueba del sudor, el estándar desde hace décadas, que mide el cloruro en el sudor después de estimular sin dolor una pequeña zona de la piel.
| Cloruro en sudor | Qué indica |
|---|---|
| 60 mmol/L o más | Fibrosis quística probable; se considera diagnóstico |
| 30 a 59 mmol/L | Intermedio; se necesitan más estudios |
| 29 mmol/L o menos | Fibrosis quística poco probable |
Después, las pruebas genéticas identifican las mutaciones exactas del gen CFTR, lo que confirma el diagnóstico en casos dudosos, facilita la asesoría a la familia y define si la persona puede beneficiarse de medicamentos moduladores específicos. Como la enfermedad gira alrededor del manejo del cloruro, conviene entender qué mide el cloruro en sangre, el mismo electrolito que evalúa la prueba del sudor, aunque son estudios distintos. Saber cómo leer valores fuera de rango y rangos de referencia te ayuda a interpretar estos resultados con tu equipo médico.
Tratamiento de la fibrosis quística
El tratamiento de la fibrosis quística tiene dos metas: mantener las vías respiratorias limpias y sin infecciones, y ayudar a la digestión y la nutrición. Las técnicas diarias de limpieza bronquial y la fisioterapia respiratoria mueven el moco; los medicamentos inhalados lo hacen más fluido y abren las vías aéreas, y los antibióticos inhalados o tomados tratan y previenen infecciones. Como el moco espeso bloquea las enzimas del páncreas, la mayoría de las personas toma cápsulas de enzimas con cada comida y suplementos de las vitaminas A, D, E y K, que de otro modo se absorben mal. Revisar la vitamina D en sangre forma parte del seguimiento nutricional.
El mayor avance actual es un grupo de medicamentos llamados moduladores de CFTR, que ayudan a que la proteína defectuosa funcione mejor en lugar de solo tratar los síntomas. Han mejorado la función pulmonar, reducido las crisis y favorecido la nutrición en personas con mutaciones que responden, y sus aprobaciones se han ampliado a niños cada vez más pequeños y a más variantes genéticas; su disponibilidad en México puede variar según la institución, así que pregúntale a tu equipo tratante. En la enfermedad pulmonar avanzada, el trasplante de pulmón sigue siendo una opción. Como muchas personas desarrollan diabetes relacionada con la fibrosis quística, el seguimiento incluye vigilar el azúcar, y entender qué indica la glucosa en ayunas ayuda a las familias a detectar a tiempo esa complicación.
¿Cuánto vive alguien con fibrosis quística? Vivir con ella
Hoy, un bebé que nace con fibrosis quística en un país con tamiz neonatal y acceso a tratamiento moderno tiene una supervivencia media estimada de unos 66 años, y muchos adultos con la enfermedad trabajan, viajan y forman familias. Vivir bien implica una rutina diaria constante de fisioterapia respiratoria, medicamentos, enzimas y nutrición, con visitas periódicas a un centro especializado que vigile los pulmones, el crecimiento, el azúcar, el hígado y la densidad de los huesos. Tener las vacunas al día y tratar rápido las infecciones protege los pulmones, y la actividad física ayuda a la función pulmonar y a la salud en general.
El pronóstico ha mejorado de forma notable gracias a una mejor nutrición, al diagnóstico temprano por el tamiz neonatal y, sobre todo, a los moduladores de CFTR. Ese pronóstico depende mucho del acceso a la atención especializada, que puede ser desigual. Las complicaciones de largo plazo, como la diabetes y la pérdida de densidad ósea, se atienden de forma preventiva como parte del seguimiento de por vida, y el apoyo emocional para la familia es parte del cuidado.
Últimos avances científicos en la investigación sobre la fibrosis quística
La historia reciente de la investigación es, en gran parte, la de los moduladores de CFTR llegando a más personas y funcionando en la vida real. Según investigaciones indexadas en PubMed, un ensayo de 2025 en The Lancet Respiratory Medicine estudió una nueva combinación de moduladores de una sola toma al día en niños de 6 a 11 años y encontró que era segura, mantenía la función pulmonar y mejoraba todavía más la actividad de CFTR; casi todos los niños lograron un cloruro en sudor por debajo del umbral diagnóstico (Hoppe et al., 2025). Qué significa para ti: una opción más sencilla, de una toma diaria, está funcionando en niños en edad escolar.
Un ensayo clave de 2023 en el American Journal of Respiratory and Critical Care Medicine evaluó el modulador de triple combinación en niños desde los 2 años y registró grandes bajas del cloruro en sudor y mejoras en la salud pulmonar, lo que respaldó extender el tratamiento hasta esa edad (Goralski et al., 2023). Qué significa para ti: los niños pueden empezar antes el tratamiento que modifica la enfermedad, cuando proteger pulmones y páncreas importa más. Una revisión de 2025 en el Journal of Clinical Medicine reunió 57 estudios de registros y concluyó que los beneficios de los ensayos (mejor función pulmonar, menos crisis y menos necesidad de trasplante) se mantienen en la práctica diaria (Salvatore et al., 2025). Qué significa para ti: las mejoras con moduladores son reales a nivel de población, y por eso las estimaciones de supervivencia siguen subiendo.
Glosario de términos clave sobre la fibrosis quística
| Término | Definición |
|---|---|
| Gen CFTR | Gen que regula el movimiento de sal y agua; sus mutaciones causan la fibrosis quística. |
| F508del | La mutación de CFTR más frecuente en la fibrosis quística. |
| Autosómica recesiva | Forma de herencia que requiere una copia alterada del gen de cada padre. |
| Prueba del sudor | Estudio de referencia que mide el cloruro en el sudor para diagnosticar la fibrosis quística. |
| Tamiz neonatal | Estudio de gotas de sangre del talón del recién nacido que busca enfermedades congénitas tratables. |
| Insuficiencia pancreática exocrina | Cuando los conductos del páncreas tapados impiden que las enzimas digestivas lleguen al intestino. |
| Modulador de CFTR | Medicamento que ayuda a que la proteína CFTR defectuosa funcione mejor. |
| Bronquiectasias | Dilatación y daño permanentes de los bronquios por infecciones repetidas. |
Preguntas frecuentes sobre la fibrosis quística
¿Qué es la fibrosis quística en pediatría?
En pediatría, la fibrosis quística es una enfermedad hereditaria que se busca desde el nacimiento con el tamiz neonatal y que se manifiesta en los niños con tos persistente, infecciones respiratorias repetidas, poco aumento de peso y evacuaciones grasosas. Los niños con fibrosis quística necesitan seguimiento en un centro especializado desde los primeros meses para proteger sus pulmones y su nutrición.
¿Qué diferencia hay entre la fibrosis pulmonar y la fibrosis quística?
La fibrosis quística es una enfermedad genética que afecta a varios órganos desde el nacimiento por un moco muy espeso, mientras que la fibrosis pulmonar es una cicatrización del tejido del pulmón que suele aparecer en adultos mayores y no es hereditaria en la mayoría de los casos. Comparten la palabra "fibrosis", pero tienen causas, edades y tratamientos distintos.
¿Cuáles son los primeros síntomas de la fibrosis quística?
Los primeros síntomas pueden ser piel que sabe salada, poco aumento de peso aunque el bebé coma bien, evacuaciones grasosas o abundantes, y tos persistente o infecciones pulmonares frecuentes. Como el tamiz neonatal detecta muchos casos temprano, varios bebés se identifican antes de que haya síntomas.
¿Cómo se diagnostica la fibrosis quística?
El diagnóstico suele empezar con el tamiz neonatal, que mide un marcador en sangre, seguido de la prueba del sudor, que es el estándar, y de un estudio genético para identificar las mutaciones exactas. Un cloruro en sudor de 60 mmol/L o más se considera diagnóstico.
¿Cuánto vive alguien con fibrosis quística?
El pronóstico mejoró muchísimo: un niño que nace hoy con fibrosis quística en Estados Unidos tiene una supervivencia media estimada de unos 66 años, gracias al tamiz neonatal, la mejor nutrición, el cuidado respiratorio y los moduladores de CFTR. La esperanza de vida depende mucho del acceso a atención especializada y a estos tratamientos.
¿La fibrosis quística tiene cura?
La fibrosis quística no tiene cura, pero los moduladores de CFTR tratan el defecto de fondo en las personas con mutaciones que responden y mejoran mucho la función pulmonar y la nutrición. Junto con la fisioterapia, las enzimas y los antibióticos, permiten a muchas personas llevar una vida plena y activa.
Fuentes
- Centers for Disease Control and Prevention — About Cystic Fibrosis — CDC, 2024 — cdc.gov (en inglés)
- Mayo Clinic Staff — Cystic Fibrosis: Symptoms and Causes — Mayo Clinic Diseases & Conditions, 2024 — mayoclinic.org (en inglés)
- Cystic Fibrosis Foundation — Sweat Test — CF Foundation, 2024 — cff.org (en inglés)
- Hoppe JE, Kasi AS, et al. — Vanzacaftor-tezacaftor-deutivacaftor for children aged 6-11 years with cystic fibrosis (RIDGELINE) — Lancet Respiratory Medicine, 2025 — doi.org/10.1016/S2213-2600(24)00407 — doi.org/10.1016/S2213-2600(24)00407-7 (en inglés)
- Goralski JL, Hoppe JE, et al. — Phase 3 Open-Label Trial of Elexacaftor/Tezacaftor/Ivacaftor in Children Aged 2-5 Years with Cystic Fibrosis — American Journal of Respiratory and Critical Care Medicine, 2023 — doi.org/10.1164/rccm.202301 — doi.org/10.1164/rccm.202301-0084OC (en inglés)
- Salvatore D, Pepe A — CFTR Modulators in Cystic Fibrosis: A Review of Registry-Based Evidence — Journal of Clinical Medicine, 2025 — doi.org/10.3390/jcm14113978 (en inglés)
- IMSS — Boletín de prensa 329/2023: IMSS realiza Primer Encuentro Nacional de Padres e Hijos con Enfermedad Metabólica Congénita (tamiz neonatal y fibrosis quística) — Instituto Mexicano del Seguro Social, 2023 — imss.gob.mx
- MedlinePlus en español — Fibrosis quística — Biblioteca Nacional de Medicina de EE. UU. — medlineplus.gov
Lecturas recomendadas
- Entiende el electrolito clave de esta enfermedad en esta guía sobre el cloruro en sangre.
- Conoce por qué se vigila una vitamina que se absorbe mal en esta guía sobre la vitamina D.
- Aprende a detectar una complicación frecuente con esta guía sobre la glucosa en ayunas.
- Compara con otra enfermedad de los bronquios en esta guía sobre la bronquitis crónica.
- Gana confianza para leer tus valores con esta guía para entender tus resultados de laboratorio.
Entiende tus estudios de laboratorio con BloodSense
La fibrosis quística se sigue de por vida con estudios de laboratorio. La glucosa y la hemoglobina glucosilada detectan la diabetes relacionada, las pruebas de función hepática vigilan el hígado, la vitamina D y otras vitaminas muestran cómo va la absorción, y la biometría hemática y la proteína C reactiva ayudan en las infecciones. Entender estos valores, y cómo cambian con el tiempo, ayuda a las familias a seguir el cuidado con más tranquilidad. Sube tus estudios de laboratorio y recibe un reporte claro, en línea.