Fibroza chistică (mucoviscidoza): cauze, simptome, testul sudorii, tratament și speranța de viață
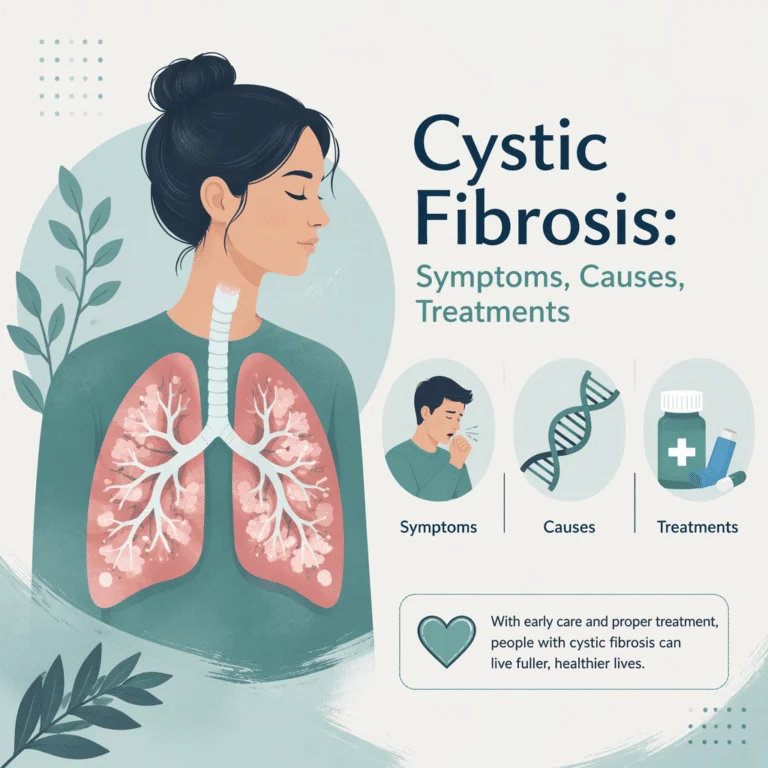
Fibroza chistică, numită și mucoviscidoză, este o boală moștenită care face corpul să producă un mucus neobișnuit de gros și lipicios, care blochează plămânii și aparatul digestiv și, în timp, lezează și alte organe. Timp de decenii a fost o boală a copilăriei, dar povestea s-a schimbat radical: cu screeningul nou-născuților, îngrijirea specializată și o nouă generație de medicamente care țintesc chiar defectul genetic, un copil născut astăzi cu fibroză chistică în Statele Unite are o supraviețuire mediană estimată de aproximativ 66 de ani. Mai jos afli ce este fibroza chistică, ce simptome dă în tot corpul, cum o confirmă testul sudorii și testul genetic, ce tratamente schimbă îngrijirea, inclusiv modulatorii CFTR, și ce arată cercetările recente.
Ce este fibroza chistică (mucoviscidoza)?
Fibroza chistică este produsă de defecte ale unei gene numite CFTR, care conține instrucțiunile pentru o proteină ce mută sarea și apa în interiorul și în afara celulelor. Când această proteină lipsește sau nu funcționează, echilibrul de sare și apă de la suprafața multor organe se strică, iar secrețiile care ar trebui să fie subțiri și alunecoase devin groase și lipicioase. În plămâni, acest mucus prinde bacteriile și duce la infecții repetate și la leziuni pulmonare, iar în aparatul digestiv blochează canalele pancreasului, astfel încât enzimele nu mai ajung în intestin să digere hrana.
În Statele Unite trăiesc aproximativ 35.000 de oameni cu fibroză chistică, iar boala este cea mai frecventă la persoanele de origine nord- și central-europeană. Pentru că afectează mai multe organe, este cel mai bine îngrijită de o echipă specializată; în România există centre dedicate, de exemplu Centrul Regional de Fibroză Chistică (mucoviscidoză) al Institutului Național pentru Sănătatea Mamei și Copilului „Alessandrescu-Rusescu” din București. Nu există încă vindecare, dar tratamentul a avansat atât de mult încât perspectivele și calitatea vieții s-au îmbunătățit dincolo de ce părea posibil cândva.
Fibroza chistică: simptome la bebeluși, copii și adulți
Fibroza chistică afectează mai multe sisteme ale corpului, iar combinația și gravitatea simptomelor diferă de la om la om. Un semn clasic pe care îl pot observa părinții este că pielea bebelușului are gust sărat, o urmare directă a dezechilibrului de sare din transpirație. Principalele zone afectate sunt rezumate mai jos.
| Sistem | Simptome frecvente |
|---|---|
| Plămâni și sinusuri | Tuse persistentă cu mucus gros, respirație șuierătoare, infecții pulmonare și sinusale repetate și polipi nazali |
| Aparat digestiv | Creștere slabă în greutate și înălțime, scaune grase sau urât mirositoare și blocaj intestinal la nou-născut |
| Tot corpul | Piele cu gust sărat, oboseală și, în timp, complicații precum diabetul și subțierea oaselor |
| Aparat reproducător | Fertilitate scăzută; cei mai mulți bărbați cu această boală sunt infertili |
De-a lungul anilor, fibroza chistică poate duce la complicații precum diabetul asociat fibrozei chistice, care afectează aproximativ jumătate dintre adulții cu boala, alături de boli de ficat, oase slăbite și leziuni pulmonare progresive numite bronșiectazii. Insuficiența respiratorie rămâne cel mai serios risc pe termen lung, de aceea protejarea funcției plămânilor este în centrul îngrijirii.
Cauze: cum se moștenește fibroza chistică?
Fibroza chistică este produsă de mutații ale genei CFTR și se moștenește autozomal recesiv: copilul face boala doar dacă primește câte o copie modificată a genei de la fiecare părinte. Un copil care moștenește o singură copie modificată este purtător: de obicei nu are simptome, dar poate transmite gena mai departe. Mulți purtători nu știu că sunt purtători, motiv pentru care boala poate apărea în familii fără niciun caz anterior.
Au fost identificate peste o mie de mutații CFTR, dar una, numită F508del, este de departe cea mai frecventă. Mutațiile exacte pe care le are o persoană contează mai mult ca oricând, pentru că mai multe tratamente noi funcționează doar pentru anumite modificări genetice. Testarea de purtător înaintea sarcinii sau în timpul ei le poate spune viitorilor părinți dacă poartă o mutație CFTR și îi ajută să înțeleagă riscul de a avea un copil cu fibroză chistică; în România, laboratoare precum Synevo oferă testare genetică pentru cele mai frecvente mutații CFTR, iar medicul de familie, obstetricianul sau un medic geneticean îți pot spune dacă ți se potrivește.
Diagnostic: screeningul neonatal, testul sudorii și testul genetic
Fibroza chistică se confirmă prin testul sudorii (testul transpirației), care măsoară clorul din transpirație, completat de testul genetic CFTR; screeningul nou-născuților poate semnala boala încă din primele zile. În Statele Unite, cele mai multe cazuri sunt descoperite acum prin screeningul neonatal, care analizează o picătură de sânge din călcâi pentru un marker numit tripsinogen imunoreactiv (IRT); o valoare mare duce la teste suplimentare. Cât de larg se face acest screening diferă de la o țară la alta, așa că întreabă medicul neonatolog sau pediatrul ce teste s-au făcut la naștere. Diagnosticul se confirmă apoi cu testul clorului din transpirație, standardul de aur de multă vreme, care măsoară clorul din transpirație după o procedură nedureroasă ce stimulează o mică zonă de piele.
| Clorul din transpirație | Ce sugerează |
|---|---|
| 60 mmol/L sau mai mult | Fibroza chistică este probabilă; valoare considerată diagnostică |
| 30-59 mmol/L | Zonă intermediară; sunt necesare teste suplimentare |
| 29 mmol/L sau mai puțin | Fibroza chistică este puțin probabilă |
Pragurile din tabel sunt cele ale Fundației americane de fibroză chistică; unele laboratoare din România folosesc praguri ușor diferite, de exemplu Synevo consideră normale valorile sub 40 mmol/L, echivoce cele între 40 și 60 mmol/L (cu repetarea obligatorie a testului) și diagnostică o valoare peste 60 mmol/L la două determinări. Testul genetic identifică apoi mutațiile CFTR exacte, ceea ce confirmă diagnosticul în cazurile la limită, ajută la sfatul genetic pentru familie și stabilește dacă pot fi folosiți anumiți modulatori. Pentru că boala se învârte în jurul clorului, ajută să înțelegi ce măsoară analiza clorului din sânge, același electrolit pe care îl evaluează testul sudorii (în sânge, la adult, intervalul Synevo este 98-106 mmol/L până la 65 de ani, dar clorul din sânge nu diagnostichează fibroza chistică). Ca să interpretezi mai ușor rezultatele împreună cu echipa medicală, ajută să știi cum citești intervalele de referință de pe buletin.
Fibroza chistică: tratament și modulatorii CFTR
Îngrijirea în fibroza chistică are două scopuri: căile respiratorii să rămână libere și fără infecții, iar digestia și alimentația să fie susținute. Tehnicile zilnice de curățare a căilor respiratorii și kinetoterapia respiratorie desprind și mobilizează mucusul, medicamentele inhalate subțiază secrețiile și deschid bronhiile, iar antibioticele inhalate sau pe gură tratează și previn infecțiile pulmonare. Pentru că mucusul gros blochează enzimele pancreatice, cei mai mulți iau capsule cu enzime la masă și suplimente cu vitaminele liposolubile A, D, E și K, care altfel se absorb prost. Urmărirea unor valori precum nivelul vitaminei D din sânge face parte din menținerea unei alimentații bune.
Cea mai mare schimbare din îngrijirea modernă este o clasă de medicamente numite modulatori CFTR, care ajută proteina CFTR defectă să funcționeze mai bine, în loc să trateze doar simptomele. Aceste medicamente au îmbunătățit funcția plămânilor, au redus puseele și au susținut alimentația la persoanele cu mutații eligibile, iar aprobările lor s-au extins treptat la copii tot mai mici și la alte variante genetice; ce este disponibil și decontat în România discuți cu medicul din centrul de fibroză chistică. Pentru boala pulmonară avansată, transplantul pulmonar rămâne o opțiune. Pentru că mulți oameni cu fibroză chistică fac diabet asociat bolii, îngrijirea include și urmărirea glicemiei, iar înțelegând ce arată glicemia a jeun (exprimată în mg/dL în România) familiile pot prinde devreme această complicație.
Cât se trăiește cu fibroza chistică? Viața de zi cu zi
Astăzi, un copil născut cu fibroză chistică în Statele Unite are o supraviețuire mediană estimată de aproximativ 66 de ani, iar mulți adulți cu boala trăiesc o viață plină. A trăi bine cu fibroza chistică înseamnă o rutină zilnică constantă de curățare a căilor respiratorii, medicamente, enzime și alimentație, alături de controale regulate într-un centru specializat care urmărește funcția plămânilor, creșterea, glicemia, ficatul și densitatea oaselor. Vaccinările la zi și tratarea rapidă a infecțiilor protejează plămânii, iar mișcarea susține atât funcția pulmonară, cât și sănătatea generală.
Perspectivele s-au îmbunătățit remarcabil. Alimentația mai bună, diagnosticul timpuriu prin screeningul nou-născuților și mai ales tratamentul cu modulatori CFTR au împins supraviețuirea mediană estimată spre 60 de ani și peste pentru copiii născuți azi, iar mulți adulți cu fibroză chistică lucrează, călătoresc și își întemeiază familii. Complicațiile de durată, precum diabetul și subțierea oaselor, sunt gestionate din timp, ca parte a îngrijirii pe viață.
Ultimele progrese științifice în fibroza chistică
Povestea cercetărilor recente despre fibroza chistică este în mare parte povestea modulatorilor CFTR care ajung la tot mai mulți oameni și funcționează în viața reală. Potrivit cercetărilor indexate în PubMed, un studiu din 2025 din The Lancet Respiratory Medicine a testat o combinație nouă de modulatori, luată o dată pe zi, la copii de 6-11 ani și a găsit că este sigură, menține funcția plămânilor și îmbunătățește în plus activitatea CFTR, aproape toți copiii ajungând la valori ale clorului din transpirație sub pragul de diagnostic (Hoppe și colab., 2025). Ce înseamnă pentru tine: o variantă mai simplă, o dată pe zi, se dovedește eficientă la copiii de vârstă școlară, parte dintr-un efort constant spre un tratament mai timpuriu și mai comod.
Un studiu esențial din 2023, publicat în American Journal of Respiratory and Critical Care Medicine, a testat tripla combinație de modulatori la copii de doar 2 ani și a raportat scăderi mari ale clorului din transpirație și măsuri mai bune ale sănătății plămânilor, dovezile care au stat la baza extinderii acestei terapii până la vârsta de 2 ani (Goralski și colab., 2023). Ce înseamnă pentru tine: copiii pot începe mai devreme un tratament care modifică boala, atunci când protejarea plămânilor și a pancreasului contează poate cel mai mult. O recenzie din 2025 din Journal of Clinical Medicine a adunat 57 de studii pe registre și a găsit că beneficiile din studii, inclusiv funcția pulmonară mai bună, mai puține pusee și o nevoie mai mică de transplant pulmonar, se confirmă și în practica de zi cu zi (Salvatore și colab., 2025). Ce înseamnă pentru tine: câștigurile aduse de modulatori sunt reale la nivelul populației, unul dintre motivele principale pentru care estimările de supraviețuire continuă să crească.
Glosar: termeni-cheie despre fibroza chistică
| Termen | Definiție |
|---|---|
| Gena CFTR | Gena care controlează mișcarea sării și a apei; mutațiile ei produc fibroza chistică. |
| F508del | Cea mai frecventă mutație CFTR care produce fibroza chistică. |
| Autozomal recesiv | Tipar de moștenire în care e nevoie de câte o copie modificată a genei de la fiecare părinte. |
| Testul sudorii | Testul de referință care măsoară clorul din transpirație pentru diagnosticul fibrozei chistice. |
| Insuficiență pancreatică | Situația în care canalele pancreatice blocate împiedică enzimele digestive să ajungă în intestin. |
| Modulator CFTR | Medicament care ajută proteina CFTR defectă să funcționeze mai bine. |
| Bronșiectazii | Lărgirea și lezarea permanentă a bronhiilor după infecții repetate. |
Întrebări frecvente despre fibroza chistică
Ce este fibroza chistică?
Fibroza chistică (mucoviscidoza) este o boală moștenită în care proteina CFTR defectă face corpul să producă un mucus gros și lipicios, care blochează plămânii și aparatul digestiv și lezează alte organe. Este o boală pe viață, îngrijită de o echipă specializată, iar tratamentul a îmbunătățit spectaculos perspectivele.
Ce provoacă fibroza chistică?
Este produsă de mutații ale genei CFTR și se moștenește autozomal recesiv, așa că un copil trebuie să primească o copie modificată de la fiecare părinte ca să aibă boala. Persoanele cu o singură copie modificată sunt purtători, de obicei fără simptome. Cea mai frecventă mutație se numește F508del.
Care sunt primele semne de fibroză chistică la bebeluși?
Primele semne pot fi pielea cu gust sărat, creșterea slabă în greutate în ciuda poftei bune de mâncare, scaunele grase sau voluminoase și tusea persistentă ori infecțiile pulmonare dese. La unii nou-născuți, primul semn este un blocaj intestinal în primele zile. Acolo unde se face screening neonatal, mulți bebeluși sunt identificați înainte ca simptomele să devină evidente.
Cum se pune diagnosticul de fibroză chistică?
Diagnosticul începe de obicei cu screeningul nou-născutului, care verifică un marker din sânge, urmat de testul sudorii, standardul de aur, și de testul genetic pentru identificarea mutațiilor exacte. Un clor în transpirație de 60 mmol/L sau mai mult este considerat diagnostic.
Cât se trăiește cu fibroza chistică astăzi?
Perspectivele s-au îmbunătățit mult. Un copil născut astăzi cu fibroză chistică în Statele Unite are o supraviețuire mediană estimată de aproximativ 66 de ani, datorită screeningului neonatal, alimentației și îngrijirii respiratorii mai bune și terapiei cu modulatori CFTR. Mulți adulți cu fibroză chistică duc o viață plină și activă.
Ce sunt modulatorii CFTR și cine îi poate primi?
Modulatorii CFTR sunt medicamente care ajută proteina CFTR defectă să funcționeze mai bine, îmbunătățind funcția plămânilor și alimentația, în loc să trateze doar simptomele. Dacă îi poți primi depinde de mutațiile CFTR pe care le ai și de vârstă, iar aprobările s-au extins în timp la copii mai mici și la mai multe mutații.
Surse
- Centers for Disease Control and Prevention — About Cystic Fibrosis — CDC, 2024 (în limba engleză) — cdc.gov
- Mayo Clinic Staff — Cystic Fibrosis: Symptoms and Causes — Mayo Clinic Diseases & Conditions, 2024 (în limba engleză) — mayoclinic.org
- Cystic Fibrosis Foundation — Sweat Test — CF Foundation, 2024 (în limba engleză) — cff.org
- Hoppe JE, Kasi AS, et al. — Vanzacaftor-tezacaftor-deutivacaftor for children aged 6-11 years with cystic fibrosis (RIDGELINE) — Lancet Respiratory Medicine, 2025 — doi.org/10.1016/S2213-2600(24)00407 (în limba engleză) — doi.org/10.1016/S2213-2600(24)00407-7
- Goralski JL, Hoppe JE, et al. — Phase 3 Open-Label Trial of Elexacaftor/Tezacaftor/Ivacaftor in Children Aged 2-5 Years with Cystic Fibrosis — American Journal of Respiratory and Critical Care Medicine, 2023 — doi.org/10.1164/rccm.202301 (în limba engleză) — doi.org/10.1164/rccm.202301-0084OC
- Salvatore D, Pepe A — CFTR Modulators in Cystic Fibrosis: A Review of Registry-Based Evidence — Journal of Clinical Medicine, 2025 (în limba engleză) — doi.org/10.3390/jcm14113978
- Synevo România — Fibroza chistică: cauze, simptome și management (testul sudorii: sub 40 mmol/L normal, 40-60 echivoc, peste 60 mmol/L diagnostic; testarea purtătorilor; testul genetic CFTR) — synevo.ro
- Institutul Național pentru Sănătatea Mamei și Copilului „Alessandrescu-Rusescu” — Centrul Regional de Fibroză Chistică (mucoviscidoză), București — insmc.ro
- Synevo România — Clor seric: valori de referință în mmol/L pe vârste — synevo.ro
Lecturi suplimentare
- Înțelege electrolitul din centrul testului sudorii în ghidul despre analiza clorului din sânge și ce măsoară.
- Vezi de ce vitaminele liposolubile sunt urmărite atent în ghidul despre nivelul vitaminei D din sânge.
- Află cum se depistează o complicație frecventă în ghidul despre analiza glicemiei a jeun.
- Descoperă o boală pulmonară înrudită în ghidul despre inflamația bronhiilor din bronșita cronică.
- Câștigă încredere în citirea rezultatelor cu ghidul despre intervale de referință și semnalări de pe un buletin de analize.
Înțelege-ți analizele cu BloodSense
Fibroza chistică atinge multe părți ale unui buletin de analize, de la clorul măsurat în testul sudorii până la vitaminele liposolubile și glicemia, care influențează alimentația și sănătatea pe termen lung. Ori de câte ori primești rezultate, îți este mult mai ușor să acționezi când vezi unde se află fiecare valoare față de intervalul ei de referință și cum se leagă cifrele între ele. BloodSense îți traduce buletinul de analize pe înțelesul tău, explică ce înseamnă fiecare marker și te ajută să urmărești evoluția în timp. Raportul personalizat, realizat cu ajutorul IA, nu pune diagnostice și nu înlocuiește medicul.