Enfermedad de Huntington: primeros síntomas, causa genética, etapas y tratamiento
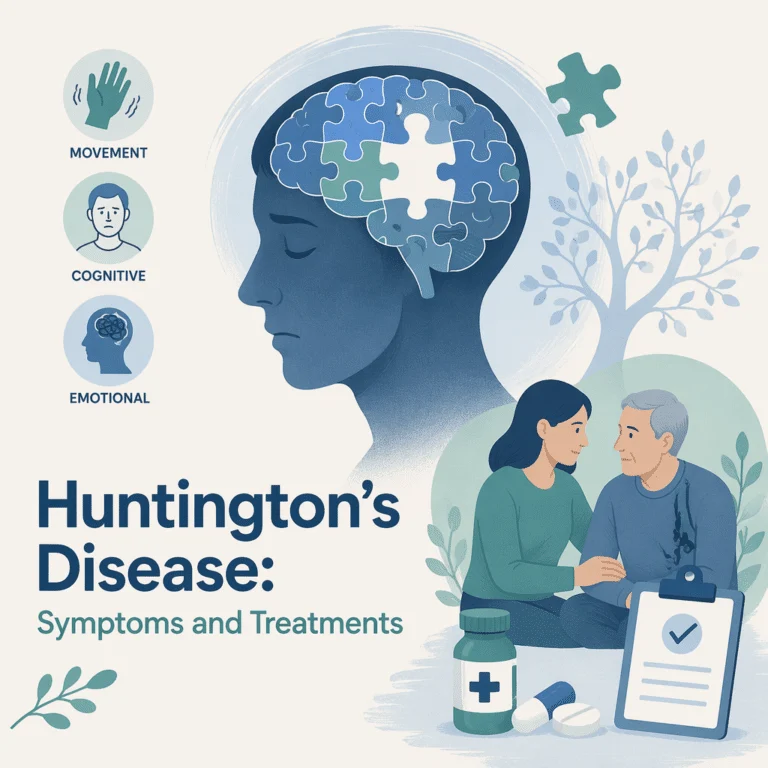
La enfermedad de Huntington es una enfermedad hereditaria que destruye poco a poco células nerviosas del cerebro y afecta el movimiento, el pensamiento y las emociones a lo largo de muchos años. Se pasa de padres a hijos con un patrón claro, y la causa es un solo cambio genético bien conocido, así que un estudio de sangre puede confirmar el diagnóstico e incluso detectar la enfermedad antes de que aparezcan los síntomas. Aunque todavía no tiene cura y avanza con el tiempo, los tratamientos alivian síntomas concretos, los cuidados de apoyo mejoran mucho la calidad de vida y la investigación de terapias dirigidas a la causa genética avanza rápido. En esta guía te explicamos qué es la enfermedad de Huntington, sus primeros síntomas en sus tres áreas principales, cómo se hereda y se diagnostica, qué tratamientos existen y los avances más recientes.
¿Qué es la enfermedad de Huntington?
La enfermedad de Huntington es un trastorno neurodegenerativo progresivo, es decir, hace que ciertas células del cerebro se deterioren y mueran poco a poco. El daño se concentra en zonas profundas del cerebro que coordinan el movimiento, el pensamiento y el estado de ánimo, por eso causa síntomas físicos, mentales y emocionales muy variados. La provoca un cambio en un solo gen, y toda persona que hereda ese cambio y vive lo suficiente terminará desarrollando la enfermedad.
Los síntomas suelen empezar entre los 30 y los 50 años, aunque existe una forma juvenil, menos común, que puede aparecer antes de los 20 y avanza más rápido. Es poco frecuente: en Estados Unidos afecta a entre 13 y 15 de cada 100,000 personas, y muchas más están en riesgo porque uno de sus padres tiene el gen. Una vez que aparecen los síntomas, la enfermedad suele avanzar durante 15 a 20 años, y no se contagia de ninguna manera. Entre las personas famosas que la padecieron está el cantante estadounidense de música folk Woody Guthrie.
¿Cuáles son los primeros síntomas de la enfermedad de Huntington?
Los primeros síntomas de la enfermedad de Huntington suelen ser cambios de ánimo y de conducta, como depresión, irritabilidad o apatía, junto con dificultad para organizarse o concentrarse, a veces antes de los movimientos involuntarios. La enfermedad afecta tres grandes áreas, y los síntomas de cada una pueden aparecer en cualquier orden, a veces con años de diferencia; los cambios psiquiátricos y del pensamiento pueden confundirse con otras enfermedades antes de que los problemas de movimiento aclaren el cuadro.
| Área afectada | Síntomas comunes |
|---|---|
| Movimiento | Movimientos involuntarios bruscos o de torsión llamados corea, rigidez, movimientos raros de los ojos y dificultad para hablar y tragar |
| Pensamiento | Dificultad para planear y organizarse, problemas de concentración, pensamiento lento y, con el tiempo, fallas de memoria que pueden llegar a demencia |
| Ánimo y conducta | Depresión, irritabilidad, apatía, ansiedad y aislamiento, que suelen estar entre los primeros cambios |
El síntoma más conocido es la corea, movimientos involuntarios que parecen un baile y que afectan cara, brazos, piernas y tronco. Conforme avanza, los problemas de movimiento pueden volverse rigidez y lentitud, y la dificultad para tragar y mantener el equilibrio aumenta el riesgo de neumonía y caídas. Como la depresión y los cambios de ánimo son frecuentes y la enfermedad aumenta el riesgo de pensamientos suicidas, el apoyo emocional y la atención de salud mental son parte central del manejo. Si tú o alguien cercano tiene pensamientos de hacerse daño, llama a la Línea de la Vida al 800 911 2000 (gratis, las 24 horas) o al 911 si es una emergencia.
¿Qué causa la enfermedad de Huntington?
La enfermedad de Huntington la causa un cambio en el gen HTT, que tiene las instrucciones para fabricar una proteína llamada huntingtina. El cambio consiste en un tramo de ADN alargado en el que tres "letras" (citosina, adenina y guanina) se repiten demasiadas veces, lo que se conoce como expansión de repeticiones CAG. La proteína anormalmente larga que se produce daña y destruye poco a poco las células del cerebro.
Se hereda de forma autosómica dominante: basta una sola copia del gen alterado para desarrollarla, y cada hijo de un padre o madre afectado tiene 50 % de probabilidad de heredarla. Además, el número de repeticiones tiende a crecer de una generación a otra, un fenómeno llamado anticipación que puede hacer que los hijos tengan síntomas más jóvenes que sus padres, sobre todo cuando el gen viene del padre. Como la causa es un solo gen heredado, la historia familiar es clave para calcular el riesgo de cada persona.
¿Cómo se diagnostica la enfermedad de Huntington?
El diagnóstico de la enfermedad de Huntington combina una exploración neurológica y psiquiátrica, la historia familiar y un estudio genético de sangre que cuenta las repeticiones CAG del gen HTT. La resonancia magnética puede mostrar pérdida de volumen en las zonas que controlan el movimiento, pero la prueba genética es la que confirma. En México, este estudio suele solicitarlo un neurólogo o un genetista en un hospital de especialidad o en un laboratorio especializado. El número de repeticiones tiene su propio significado.
| Repeticiones CAG | Qué significa |
|---|---|
| 26 o menos | Normal; la persona no desarrollará la enfermedad |
| 27 a 35 | Intermedio; no se esperan síntomas, pero las repeticiones pueden crecer en los hijos |
| 36 a 39 | Penetrancia reducida; los síntomas pueden aparecer o no, por lo general más tarde y más leves |
| 40 o más | Penetrancia completa; la persona desarrollará la enfermedad a lo largo de su vida |
Las personas en riesgo sin síntomas pueden elegir una prueba predictiva para saber si tienen el gen, una decisión que siempre debe acompañarse de asesoría genética por sus profundas consecuencias personales, familiares y emocionales; nadie está obligado a hacérsela. Los investigadores también estudian marcadores en sangre de daño nervioso, como la cadena ligera de neurofilamentos, para seguir la evolución, aunque no reemplazan a la prueba genética. Saber cómo leer valores fuera de rango y rangos de referencia te ayuda a entender qué mide cada estudio.
Tratamiento de la enfermedad de Huntington
Hoy no existe un tratamiento que detenga o revierta la enfermedad de Huntington, así que la atención busca aliviar los síntomas, conservar las capacidades y cuidar la calidad de vida. Un equipo que puede incluir neurología, psiquiatría, rehabilitación física, terapia ocupacional, terapia de lenguaje y trabajo social adapta los cuidados a cada persona.
| Síntoma a tratar | Enfoques comunes |
|---|---|
| Corea | Medicamentos inhibidores de VMAT2, como tetrabenazina, deutetrabenazina y valbenazina |
| Ánimo y conducta | Antidepresivos, estabilizadores del ánimo y otros medicamentos psiquiátricos, más psicoterapia |
| Vida diaria | Rehabilitación física, terapia ocupacional y terapia de lenguaje para el movimiento, la independencia y el tragar |
| Nutrición y seguridad | Dietas altas en calorías, técnicas para tragar mejor y adaptaciones en casa para evitar caídas |
Para la corea ayudan los inhibidores de VMAT2; uno de ellos, la valbenazina, se aprobó en Estados Unidos específicamente para la corea de Huntington en 2023, y la disponibilidad de cada medicamento en México puede variar. Tratar la depresión, la irritabilidad y otros síntomas del ánimo con medicamentos y psicoterapia es igual de importante, por bienestar y por seguridad. La rehabilitación ayuda a mantenerse activo e independiente el mayor tiempo posible, y cuidar la nutrición, el tragar y la seguridad en casa permite enfrentar algunas de las complicaciones más serias de las etapas avanzadas.
Etapas de la enfermedad de Huntington y vivir con ella
La enfermedad de Huntington avanza poco a poco durante una a tres décadas, en etapas que van de una fase temprana con cambios leves y vida casi independiente, a una intermedia con más problemas de movimiento y de trabajo, hasta una avanzada en la que se necesita ayuda para casi todo. Aunque por ahora no se puede cambiar su curso, una atención cuidadosa mejora mucho la vida diaria en cada etapa. El seguimiento periódico permite tratar los síntomas conforme aparecen, y una red de apoyo con clínicas especializadas y asociaciones de pacientes y familias ayuda a planear las necesidades que van cambiando. Muchas personas siguen trabajando, conviviendo y haciendo lo que valoran durante buena parte de la enfermedad.
Como la enfermedad afecta el ánimo y el pensamiento tanto como el movimiento, el apoyo de salud mental es indispensable, también para los cuidadores. En la etapa final, la persona suele tener dificultad grave para tragar, hablar y moverse, y la atención se enfoca en la comodidad, la nutrición y la seguridad, respetando sus deseos mediante una planeación anticipada. Comparar los cambios del pensamiento con los de otras enfermedades, como las fallas de memoria y pensamiento de la demencia, ayuda a las familias a saber qué esperar y qué apoyos existen.
Últimos avances científicos en la investigación sobre la enfermedad de Huntington
La investigación avanza en dos frentes: un mejor control de los síntomas y, por primera vez, terapias contra la raíz genética. Según investigaciones indexadas en PubMed, el ensayo KINECT-HD, publicado en Lancet Neurology en 2023, mostró que la valbenazina redujo de forma significativa la corea frente a placebo durante 12 semanas y fue en general bien tolerada, lo que respaldó su aprobación (Furr Stimming et al., 2023). Qué significa para ti: quienes tienen movimientos involuntarios cuentan con una opción bien estudiada, de una toma diaria, que puede facilitar las actividades cotidianas.
En tratamientos que buscan cambiar la enfermedad, un análisis de 2023 en el New England Journal of Medicine revisó el ensayo detenido del tominersén, un medicamento diseñado para bajar la huntingtina dañina, y encontró un posible beneficio en pacientes más jóvenes en etapa temprana, algo que ahora se evalúa en un nuevo ensayo (McColgan et al., 2023). Qué significa para ti: aunque el primer gran ensayo no funcionó, el esfuerzo por frenar la enfermedad desde su origen continúa, y el momento de empezar podría ser clave. Para detectar antes, un estudio de 2026 en el Journal of Neural Transmission encontró que medidas sencillas del habla y el lenguaje, junto con un marcador en sangre de daño nervioso, podrían predecir un deterioro importante (Puig-Davi et al., 2026). Qué significa para ti: herramientas baratas, como una grabación de la voz más un estudio de sangre, podrían ayudar en el futuro a identificar quién avanza más rápido.
Glosario de términos clave sobre la enfermedad de Huntington
| Término | Definición |
|---|---|
| Gen HTT | Gen con las instrucciones para fabricar la huntingtina; su expansión causa la enfermedad. |
| Repetición CAG | Secuencia de letras del ADN repetida en el gen HTT; demasiadas repeticiones causan la enfermedad. |
| Corea | Movimientos involuntarios, irregulares y como de baile, típicos de la enfermedad de Huntington. |
| Autosómica dominante | Forma de herencia en la que basta una copia alterada del gen para causar la enfermedad. |
| Anticipación | Tendencia de la repetición a crecer y de los síntomas a aparecer antes en generaciones siguientes. |
| Prueba predictiva | Estudio genético que dice a una persona en riesgo sin síntomas si tiene el gen. |
| Inhibidor de VMAT2 | Grupo de medicamentos que reduce los movimientos de la corea. |
Preguntas frecuentes sobre la enfermedad de Huntington
¿Qué es la corea en medicina?
En medicina, la corea es un tipo de movimiento involuntario, rápido, irregular y como de baile, que pasa de una parte del cuerpo a otra, por ejemplo de la cara a los brazos. Es el síntoma más conocido de la enfermedad de Huntington, aunque también puede deberse a otras causas, como algunos medicamentos o enfermedades autoinmunes.
¿Cuáles son los primeros síntomas de la enfermedad de Huntington?
Los primeros síntomas suelen ser sutiles: cambios de ánimo y personalidad como depresión, irritabilidad o apatía, y dificultad para organizar tareas o concentrarse. Pueden aparecer pequeños movimientos involuntarios antes de la corea evidente. Como se parecen a otras enfermedades, el diagnóstico puede tardar sin una prueba genética.
¿La enfermedad de Huntington es dominante o recesiva?
Es autosómica dominante, así que basta una sola copia del gen alterado para causarla, y cada hijo de un padre o madre con el gen tiene 50 % de probabilidad de heredarlo. La repetición puede alargarse entre generaciones y a veces adelantar el inicio en los hijos.
¿Cuáles son los síntomas de la etapa final de la enfermedad de Huntington?
En la etapa final, la persona suele tener gran dificultad para caminar, hablar y tragar, pierde peso, depende de otros para el cuidado diario y puede tener demencia avanzada. Las complicaciones más graves son la neumonía por aspiración y las lesiones por caídas, por eso la atención se centra en la comodidad, la nutrición y la seguridad.
¿Cuántas repeticiones CAG indican la enfermedad de Huntington?
Con 40 o más repeticiones, la persona desarrollará la enfermedad a lo largo de su vida; de 36 a 39, el riesgo es reducido e incierto. De 27 a 35 no da síntomas pero puede crecer en los hijos, y 26 o menos es normal.
¿Cuál es la esperanza de vida con la enfermedad de Huntington?
Después de que aparecen los síntomas, la enfermedad suele avanzar durante unos 15 a 20 años, aunque varía. La mayoría de las muertes se debe a complicaciones como la neumonía o las caídas, más que a la enfermedad en sí, por eso los cuidados de apoyo y la seguridad son fundamentales.
Fuentes
- National Institute of Neurological Disorders and Stroke — Huntington’s Disease — NINDS, 2024 — ninds.nih.gov (en inglés)
- Mayo Clinic Staff — Huntington’s Disease: Symptoms and Causes — Mayo Clinic Diseases & Conditions, 2024 — mayoclinic.org (en inglés)
- MedlinePlus, National Library of Medicine — Huntington Disease — MedlinePlus Genetics, 2024 — medlineplus.gov (en inglés)
- Furr Stimming E, Claassen DO, Kayson E, et al. — Safety and efficacy of valbenazine for the treatment of chorea associated with Huntington’s disease (KINECT-HD): a phase 3, randomised, double-blind, placebo-controlled trial — The Lancet Neurology, 2023 — doi.org/10.1016/S1474-4422(23)00127 — doi.org/10.1016/S1474-4422(23)00127-8 (en inglés)
- McColgan P, Thobhani A, Boak L, et al. — Tominersen in Adults with Manifest Huntington’s Disease — New England Journal of Medicine, 2023 — doi.org/10.1056/NEJMc2300400 (en inglés)
- Puig-Davi A, Franch-Marti C, Caler-Gameiro L, et al. — Spontaneous speech and language measures as predictive biomarkers of clinically meaningful disease progression and neurodegeneration in Huntington’s disease — Journal of Neural Transmission, 2026 — doi.org/10.1007/s00702-026-03143 — doi.org/10.1007/s00702-026-03143-x (en inglés)
- MedlinePlus en español — Enfermedad de Huntington — Biblioteca Nacional de Medicina de EE. UU. — medlineplus.gov
Lecturas recomendadas
- Entiende cómo cambian la memoria y el pensamiento en esta guía sobre la demencia.
- Compara con otra enfermedad del movimiento en esta guía sobre la enfermedad de Parkinson.
- Aprende a reconocer un síntoma muy frecuente en esta guía sobre la depresión.
- Conoce otra enfermedad neurodegenerativa en esta guía sobre la enfermedad de Alzheimer.
- Gana confianza para leer tus valores con esta guía para entender tus resultados de laboratorio.
Entiende tus estudios de laboratorio con BloodSense
La enfermedad de Huntington se confirma con una prueba genética, pero los estudios de rutina siguen siendo importantes durante todo el cuidado. La biometría hemática, la química sanguínea, la albúmina y algunas vitaminas ayudan a vigilar la nutrición cuando tragar se vuelve difícil, y las pruebas de función hepática se revisan con algunos medicamentos. Entender estos valores ayuda a las familias a seguir el cuidado con más claridad. Sube tus estudios de laboratorio y recibe un reporte claro, en línea.